library(ape)
library(phytools)
library(nlme)
library(phylolm)
library(rr2)Roteiro prático — Regressão filogenética (PGLS)
Aula 5 · Métodos Filogenéticos Comparativos
0. Pacotes e dados
Os Anolis das Grandes Antilhas (Mahler et al. 2010, no phytools). A árvore vem com os ecomorfos mapeados (classe simmap); para o gls(), basta a árvore comum.
data(anoletree, anole.data)
ecomorfo <- getStates(anoletree, "tips")
arv <- as.phylo(anoletree)
arv
Phylogenetic tree with 82 tips and 81 internal nodes.

Tip labels:
  ahli, allogus, rubribarbus, imias, sagrei, bremeri, ...

Rooted; includes branch length(s).head(anole.data) SVL HL HLL FLL LAM TL
ahli 4.03913 2.88266 3.96202 3.34498 2.86620 4.50400
allogus 4.04014 2.86103 3.94018 3.33829 2.80827 4.52189
rubribarbus 4.07847 2.89425 3.96135 3.35641 2.86751 4.56108
imias 4.09969 2.85293 3.98565 3.41402 2.94375 4.65242
sagrei 4.06716 2.83515 3.85786 3.24267 2.91872 4.77603
bremeri 4.11337 2.86044 3.90039 3.30585 2.97009 4.72996Os atributos do anole.data já estão em logaritmo natural (SVL de 3,5 a 5,1 corresponde a 32–166 mm): não aplique log() de novo.
dados <- data.frame(sp = rownames(anole.data),
                    svl = anole.data$SVL, hll = anole.data$HLL,
                    eco = factor(ecomorfo[rownames(anole.data)]))
rownames(dados) <- dados$sp
head(dados)
sp svl hll eco
ahli ahli 4.03913 3.96202 TG
allogus allogus 4.04014 3.94018 TG
rubribarbus rubribarbus 4.07847 3.96135 TG
imias imias 4.09969 3.98565 TG
sagrei sagrei 4.06716 3.85786 TG
bremeri bremeri 4.11337 3.90039 TG1. O GLS à mão, na árvore-guia
O estimador GLS usa a matriz C (Aula 2) para pesar as observações: β = (X′C⁻¹X)⁻¹ X′C⁻¹y. Com os atributos A e B da árvore-guia:
guia <- read.tree(text = "(((sp1:0.18,sp2:0.18):1.06,(sp3:0.02,sp4:0.02):1.22):0.20,(sp5:1.37,(sp6:0.23,sp7:0.23):1.14):0.07);")
A <- c(2.51, 2.80, 2.23, 2.32, 1.64, 1.18, 0.58)
B <- c(0.38, 0.89, 0.88, 1.60, 0.33, 1.42, 0.31)
C <- vcv(guia)
X <- cbind(1, A)
Ci <- solve(C)
beta_gls <- solve(t(X) %*% Ci %*% X, t(X) %*% Ci %*% B)
beta_gls
[,1]
-1.796734
A 1.398177A inclinação, 1,398, é a mesma da regressão dos contrastes pela origem (Aula 2). Com C = identidade (a árvore em estrela), o GLS vira o OLS:
solve(t(X) %*% X, t(X) %*% B) [,1]
0.5749712
A 0.1346306coef(lm(B ~ A))(Intercept) A
0.5749712 0.1346306 2. PGLS no R
Agora os Anolis: comprimento do membro posterior contra SVL. Três estruturas para os resíduos: nenhuma (OLS), BM e λ de Pagel. O form = ~sp amarra cada linha da tabela à ponta certa da árvore.
m_ols <- gls(hll ~ svl, data = dados, method = "ML")
m_bm  <- gls(hll ~ svl, data = dados, method = "ML",
             correlation = corBrownian(1, arv, form = ~sp))
m_lam <- gls(hll ~ svl, data = dados, method = "ML",
             correlation = corPagel(1, arv, form = ~sp))
summary(m_lam)$tTable
Value Std.Error t-value p-value
(Intercept) -0.4991833 0.19408501 -2.571983 1.196221e-02
svl 1.0461523 0.04665884 22.421308 3.059259e-36tab <- sapply(list(OLS = m_ols, BM = m_bm, lambda = m_lam), \(m)
c(inclinacao = coef(m)[["svl"]], EP = sqrt(diag(vcov(m)))[["svl"]], AIC = AIC(m)))
round(tab, 3) OLS BM lambda
inclinacao 1.031 1.049 1.046
EP 0.045 0.047 0.047
AIC -55.050 -147.709 -146.811m_lam$modelStruct$corStruct # o lambda estimadoCorrelation structure of class corPagel representing
lambda
1.013439 Nos Anolis, as três inclinações são parecidas, mas o AIC prefere com folga os modelos com a árvore: o OLS subestima a dependência entre as espécies. O corPagel às vezes estima λ um pouco acima de 1; isso acontece e não quer dizer erro.
3. Quanto o modelo explica?
O R² do OLS não serve para resíduos correlacionados. O rr2 calcula três versões (Ives 2019):
R2(m_lam) R2_lik R2_resid R2_pred
0.9574886 0.9612440 0.9610952 4. Diagnóstico
O pressuposto do PGLS é sobre os resíduos. Os resíduos “normalizados” do gls() já descontam a estrutura filogenética e devem parecer ruído.
par(mfrow = c(1, 2))
plot(fitted(m_lam), resid(m_lam, type = "normalized"),
     xlab = "ajustado", ylab = "resíduo normalizado"); abline(h = 0, lty = 2)
qqnorm(resid(m_lam, type = "normalized")); qqline(resid(m_lam, type = "normalized"))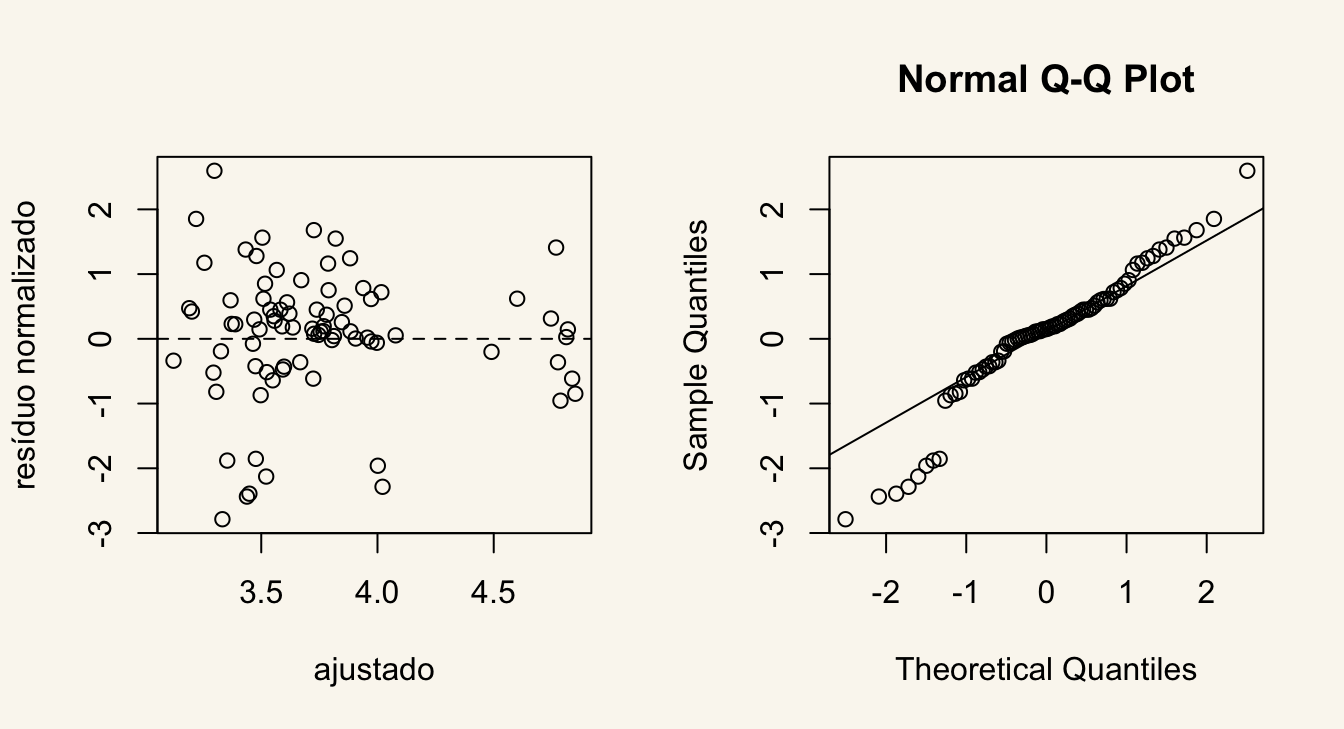
Quanto sinal há nos resíduos do OLS? Se houver, o OLS está errado e o PGLS é necessário, independentemente do sinal em cada atributo.
res_ols <- setNames(resid(m_ols), dados$sp)
phylosig(arv, res_ols, method = "lambda", test = TRUE)
Phylogenetic signal lambda : 0.999927
logL(lambda) : 76.7724
LR(lambda=0) : 92.4945
P-value (based on LR test) : 6.75106e-22
λ ≈ 1 nos resíduos do OLS: o modelo sem árvore viola o pressuposto de independência.
5. ANOVA e ANCOVA filogenéticas
O membro posterior relativo (o resíduo da regressão no SVL) difere entre ecomorfos? A ANOVA filogenética compara o F observado com o de dados simulados por BM na árvore.
dados$res <- resid(m_bm)
set.seed(43)
phylANOVA(arv, setNames(dados$eco, dados$sp), setNames(dados$res, dados$sp), nsim = 999)$Pf
[1] 0.001001001A ANCOVA filogenética põe o tamanho e o ecomorfo no mesmo modelo:
m_ancova <- gls(hll ~ svl + eco, data = dados, method = "ML",
                correlation = corBrownian(1, arv, form = ~sp))
anova(m_ancova)
Denom. DF: 75
numDF F-value p-value
(Intercept) 1 19396.198 <.0001
svl 1 1275.876 <.0001
eco 5 25.425 <.0001Os ecomorfos diferem no membro posterior relativo mesmo considerando a filogenia; o anova() do gls() testa os termos em sequência (primeiro o SVL, depois o ecomorfo).
Adams & Collyer (2018) mostram que permutar os resíduos (RRPP) tem mais poder que simular dados sob BM, e alertam para grupos agregados na árvore (aqui, cada ecomorfo surgiu várias vezes, nas várias ilhas). O procD.pgls() do geomorph faz a ANCOVA com RRPP:
library(geomorph)
gdf <- geomorph.data.frame(hll = setNames(dados$hll, dados$sp),
                           svl = setNames(dados$svl, dados$sp),
                           eco = setNames(dados$eco, dados$sp), phy = arv)
set.seed(45)
summary(procD.pgls(hll ~ svl + eco, phy = phy, data = gdf, iter = 999, print.progress = FALSE))$table
Df SS MS Rsq F Z Pr(>F)
svl 1 1.64520 1.64520 0.86324 1275.876 10.1534 0.001 ***
eco 5 0.16393 0.03279 0.08601 25.425 6.5091 0.001 ***
Residuals 75 0.09671 0.00129 0.05074
Total 81 1.90583
---
Signif. codes: 0 '***' 0.001 '**' 0.01 '*' 0.05 '.' 0.1 ' ' 1Se os grupos também diferirem na taxa de evolução, a ANCOVA filogenética de Fuentes-G. et al. (2016) estima isso junto com as diferenças de intercepto e inclinação.
6. Respostas binárias e contagens: o GLM filogenético
Ser trunk-ground (0 ou 1) depende do membro posterior relativo? E o número de lamelas (uma contagem) cresce com o tamanho?
dados$tg  <- as.integer(dados$eco == "TG")
dados$res_z <- as.numeric(scale(dados$res))       # padronizar ajuda o ajuste
dados$lam <- round(exp(anole.data$LAM))          # de volta para contagem
m_log <- phyloglm(tg ~ res_z, data = dados, phy = arv, method = "logistic_MPLE")
summary(m_log)$coefficients
Estimate StdErr z.value p.value
(Intercept) -1.925896 1.160165 -1.660019 0.096910725
res_z 2.419256 0.816681 2.962302 0.003053483m_poi <- phyloglm(lam ~ svl, data = dados, phy = arv, method = "poisson_GEE")
summary(m_poi)$coefficients Estimate StdErr z.value p.value
(Intercept) 1.0116451 0.21017338 4.813384 1.483959e-06
svl 0.4914623 0.04751698 10.342878 4.507929e-257. Quando a correlação muda na árvore
A covariância evolutiva entre dois atributos pode ser diferente entre regimes. Nos Centrarchidae (phytools), o modo de alimentação está mapeado na árvore: uma matriz de taxas para todos ou uma por regime?
data(sunfish.tree, sunfish.data)
vv <- evol.vcv(sunfish.tree, as.matrix(sunfish.data[, c("gape.width", "buccal.length")]))
vv
ML single-matrix model:
R[1,1] R[1,2] R[2,2] k log(L)
fitted 0.114 0.033 0.0556 5 72.1893
ML multi-matrix model:
R[1,1] R[1,2] R[2,2] k log(L)
non 0.1387 -0.0022 0.012 8 81.2393
pisc 0.0758 0.0796 0.1291
P-value (based on X^2): 4e-04
R thinks it has found the ML solution.Duas matrizes ajustam melhor que uma: nos piscívoros, abertura da boca e comprimento bucal evoluem juntos (covariância positiva); nos não piscívoros, quase independentes.
8. Incerteza filogenética
A árvore também é uma estimativa. Uma forma simples de ver o efeito: refazer o PGLS em várias árvores (aqui, os mesmos ramos perturbados ao acaso, só para ilustrar; numa análise real, use uma amostra da posterior).
set.seed(44)
b <- replicate(100, {
  a2 <- arv
  a2$edge.length <- arv$edge.length * exp(rnorm(nrow(arv$edge), 0, .4))
  coef(gls(hll ~ svl, data = dados, correlation = corBrownian(1, a2, form = ~sp)))[["svl"]]
})
summary(b)
Min. 1st Qu. Median Mean 3rd Qu. Max.
1.022 1.044 1.049 1.050 1.056 1.087 hist(b, main = "", xlab = "inclinação do PGLS em 100 árvores")
abline(v = coef(m_bm)[["svl"]], col = "firebrick", lwd = 2)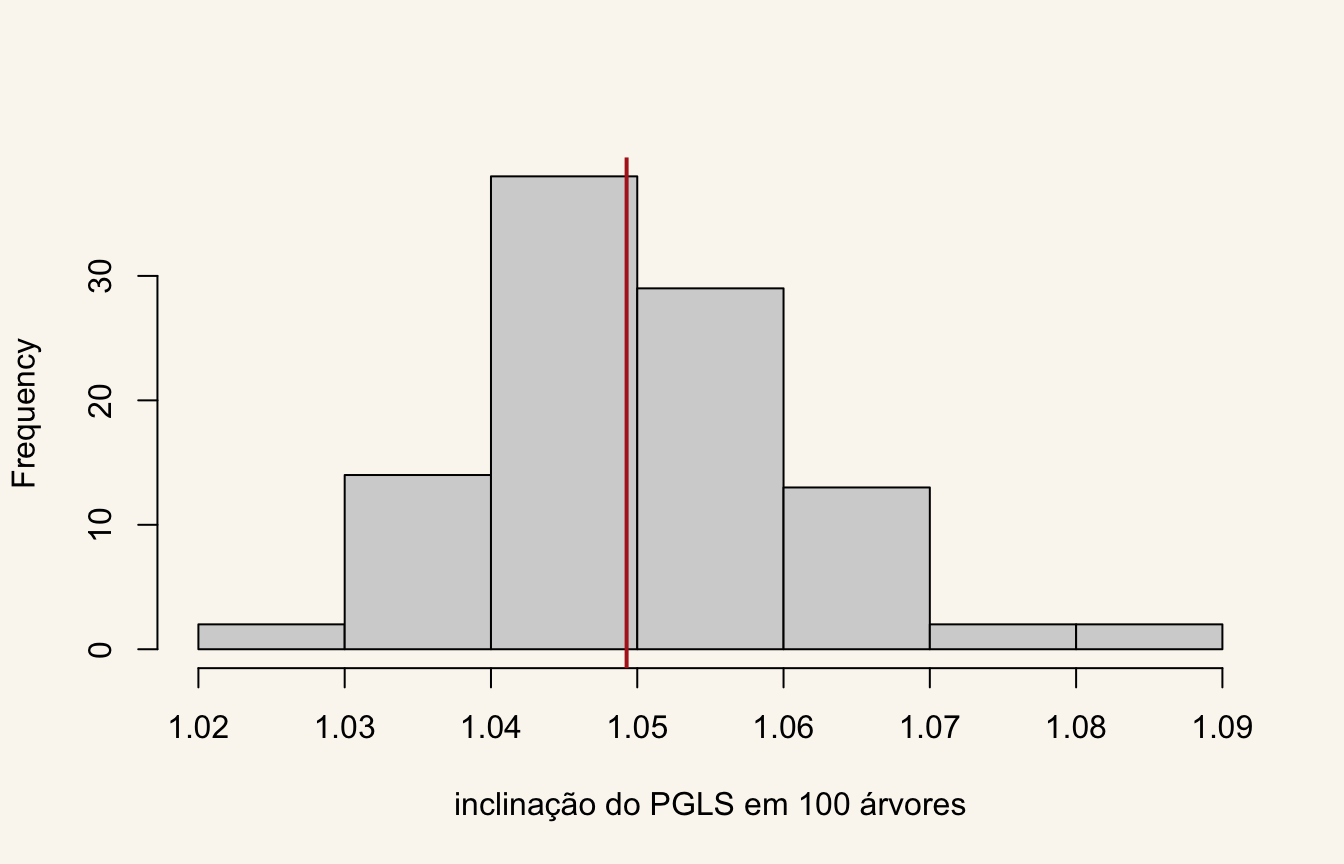
Resumo
- O PGLS é um GLS com C; sob BM, dá a mesma inclinação que os contrastes.
- Estime λ junto com a regressão e cheque os resíduos, não os atributos.
rr2::R2()para o R²;phylANOVA()egls(... + fator)para ANOVA e ANCOVA;phyloglm()para respostas binárias e contagens.evol.vcv()compara uma matriz de taxas com uma por regime; refaça a análise em várias árvores para ver a incerteza.
O PGLS e a ANOVA filogenética da edição de 2020 estão no roteiro da Aula 2, e o evol.vcv, no roteiro da Aula 4.