library(ape)
library(phytools)Roteiro prático — O movimento browniano e a matriz C
Aula 2 · Métodos Filogenéticos Comparativos
0. Pacotes
1. O movimento browniano no tempo
Sob BM, a cada intervalo de tempo o atributo recebe um passo aleatório de média zero e variância σ². A trajetória é a soma acumulada dos passos.
set.seed(21)
t <- 0:100        # tempo
sig2 <- 0.01      # taxa
passos <- rnorm(length(t) - 1, mean = 0, sd = sqrt(sig2))
x <- c(0, cumsum(passos))
plot(t, x, type = "l", xlab = "tempo", ylab = "atributo")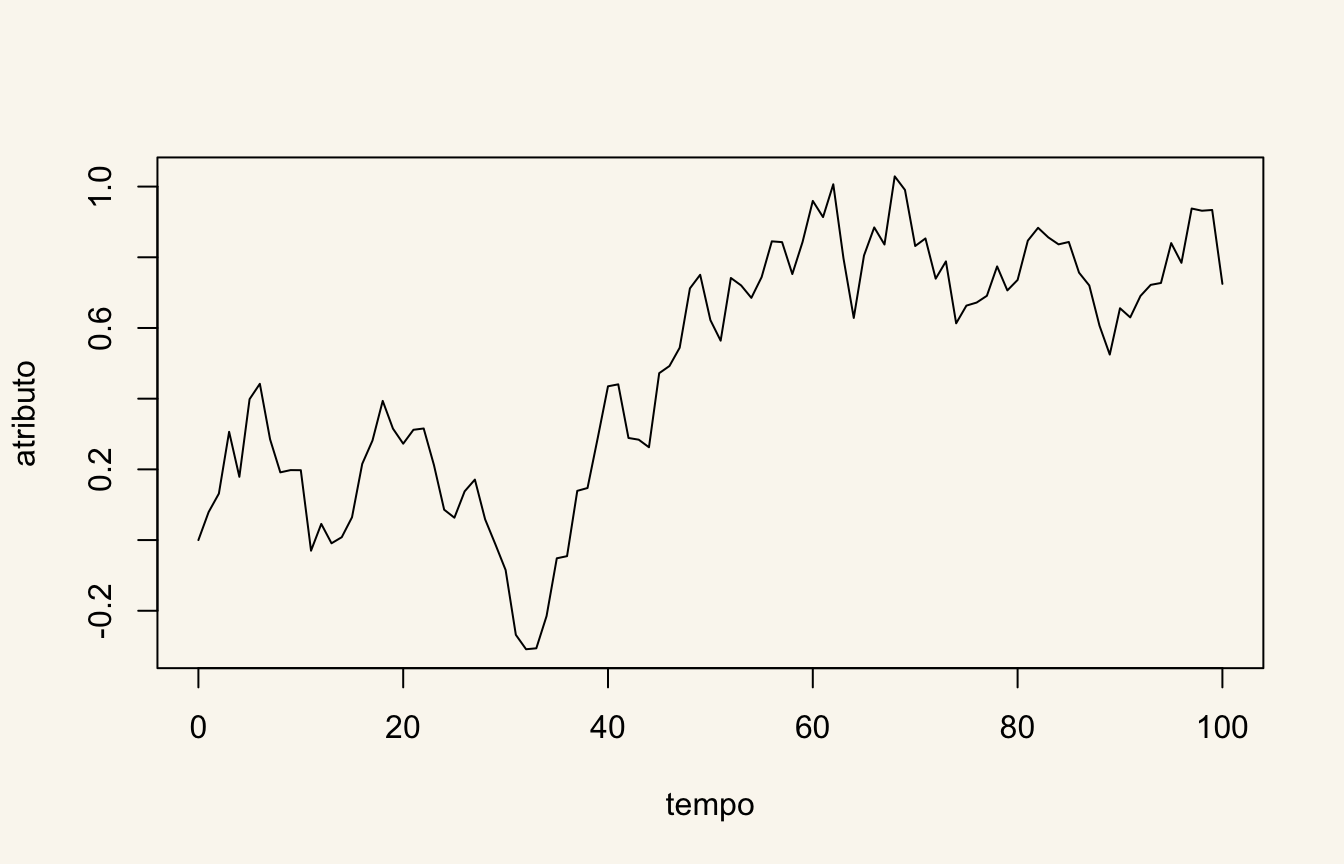
Agora 100 linhagens independentes, todas partindo de zero:
nsim <- 100
X <- matrix(rnorm(nsim * (length(t) - 1), sd = sqrt(sig2)), nsim)
X <- cbind(0, t(apply(X, 1, cumsum)))     # uma linha por linhagem
matplot(t, t(X), type = "l", lty = 1, col = adjustcolor("grey30", .3),
        xlab = "tempo", ylab = "atributo")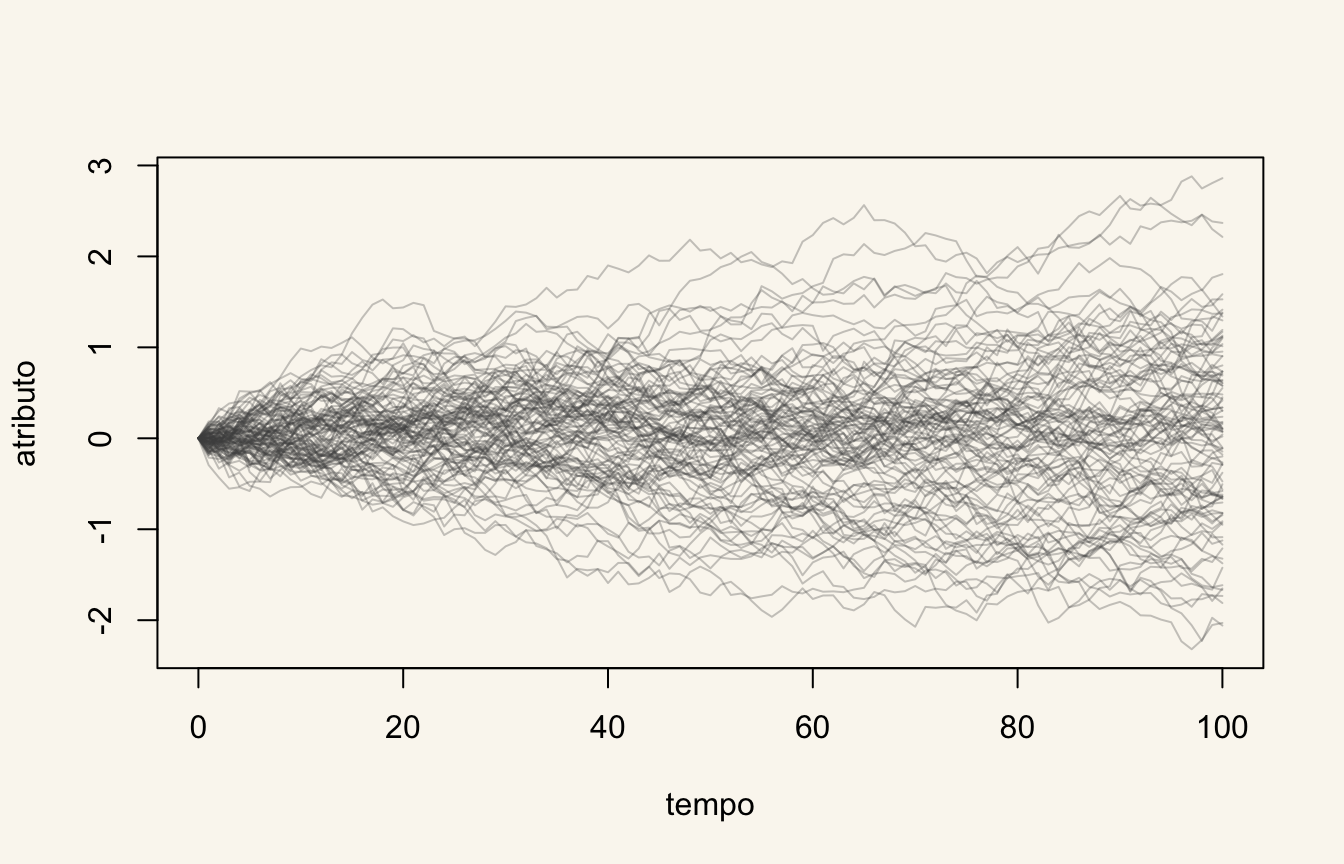
A média fica em zero e a variância cresce linearmente com o tempo: esperamos σ²t.
var_t <- apply(X, 2, var)
plot(t, var_t, xlab = "tempo", ylab = "variância entre linhagens")
abline(0, sig2, col = "firebrick", lwd = 2)   # a reta esperada, sig2 * t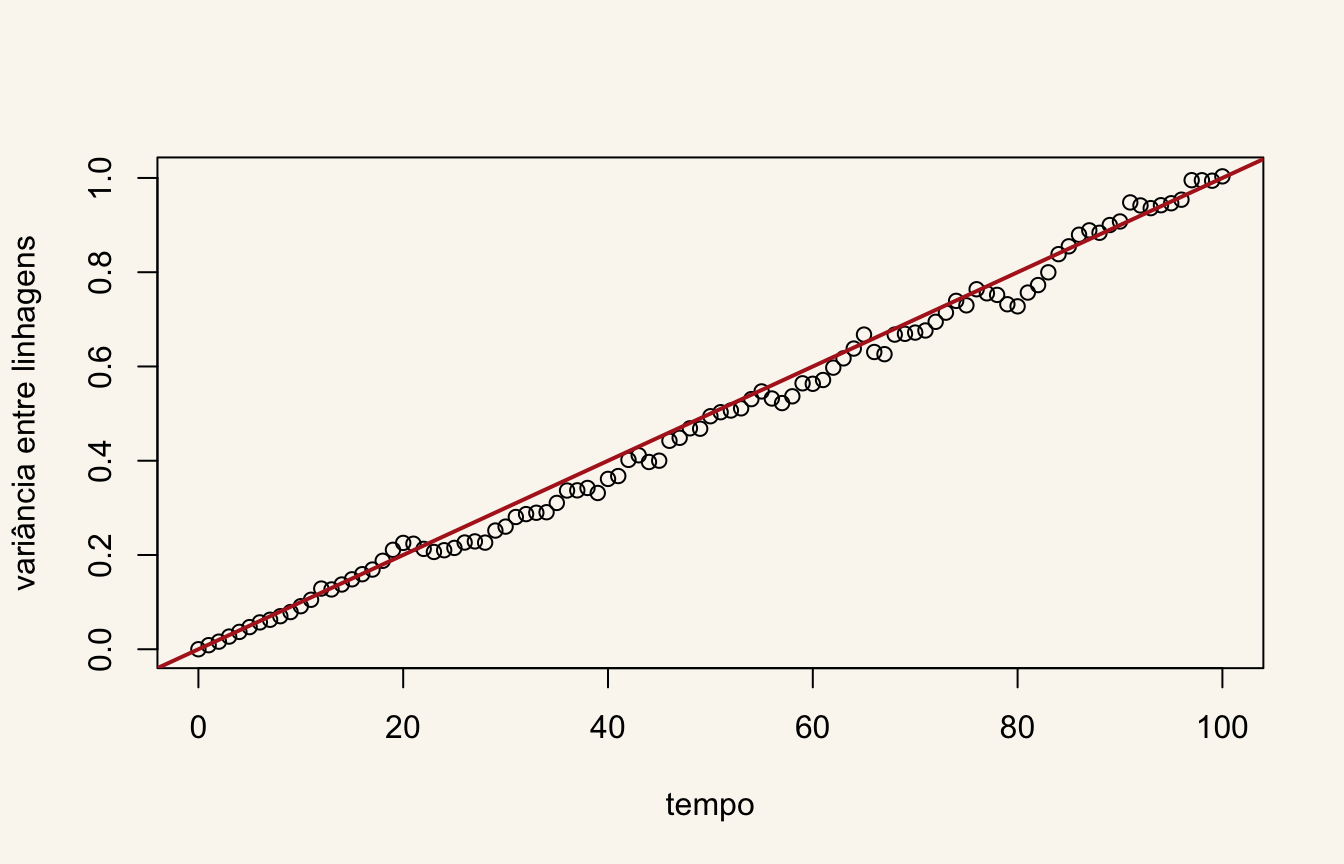
c(observada = var_t[101], esperada = sig2 * 100)observada esperada
1.003396 1.000000 Divida sig2 por 10 e rode de novo: as trajetórias se espalham bem menos.
2. O BM numa árvore
Numa árvore, as linhagens compartilham o caminho até se separarem. Vamos simular um atributo na árvore-guia, guardando também os valores nos nós, e desenhar o fenograma.
guia <- read.tree(text = "(((sp1:0.18,sp2:0.18):1.06,(sp3:0.02,sp4:0.02):1.22):0.20,(sp5:1.37,(sp6:0.23,sp7:0.23):1.14):0.07);")
set.seed(7)
z <- fastBM(guia, sig2 = 1, internal = TRUE)
round(z, 2)
sp1 sp2 sp3 sp4 sp5 sp6 sp7 8 9 10 11 12 13
-0.50 -0.38 -0.18 0.06 0.15 2.48 3.61 0.00 1.02 -0.21 -0.05 -0.03 2.31 phenogram(guia, z, spread.labels = TRUE, ylab = "atributo", xlab = "tempo")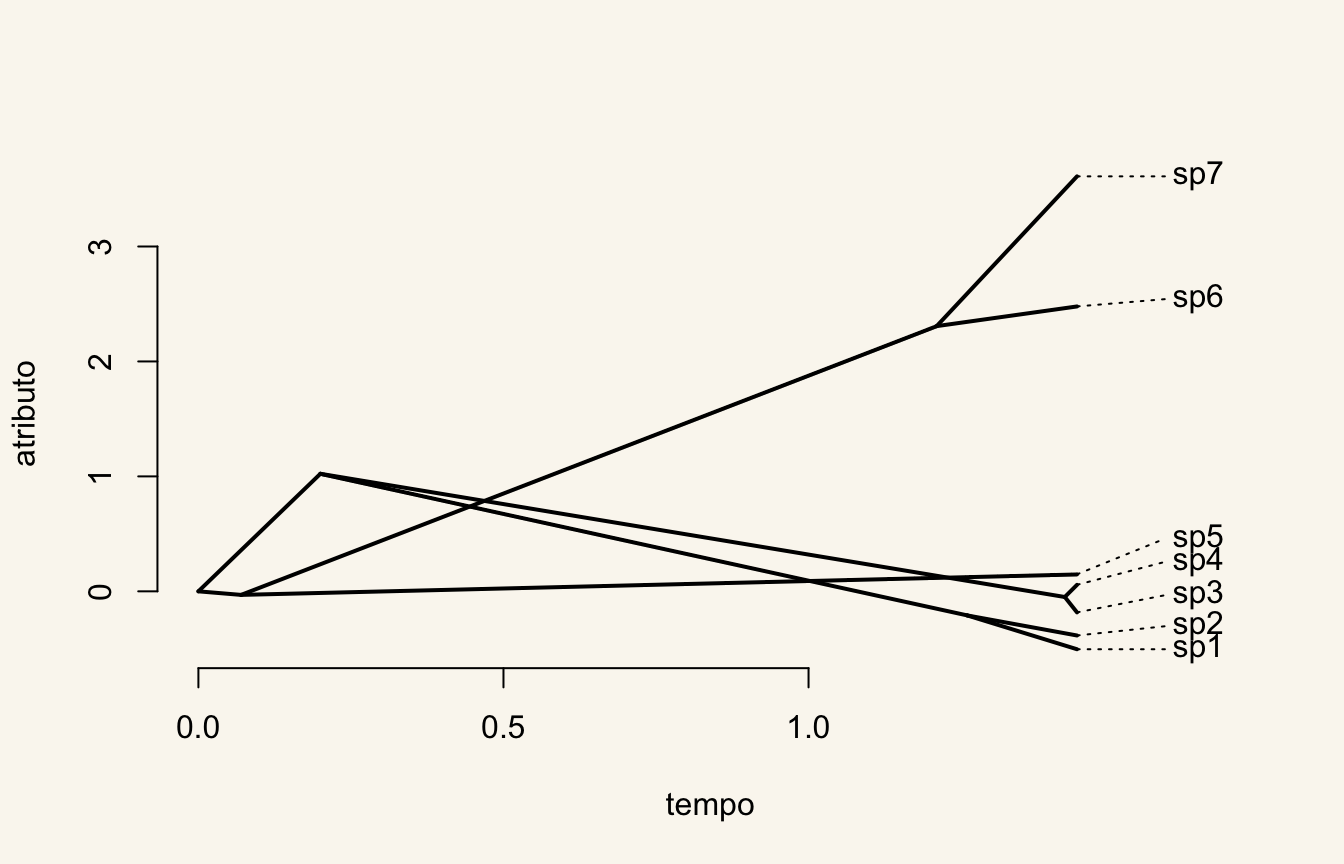
sp3 e sp4 se separaram há pouco (ramos de 0,02): só podem diferir pelo pouco que cada uma evoluiu depois disso, e o resto do caminho é comum às duas. Rode com outras sementes e compare a diferença entre sp3 e sp4 com a diferença entre sp4 e sp5.
3. Distância patrística e a matriz C
A distância patrística é a soma dos ramos entre duas espécies:
round(cophenetic(guia), 2) sp1 sp2 sp3 sp4 sp5 sp6 sp7
sp1 0.00 0.36 2.48 2.48 2.88 2.88 2.88
sp2 0.36 0.00 2.48 2.48 2.88 2.88 2.88
sp3 2.48 2.48 0.00 0.04 2.88 2.88 2.88
sp4 2.48 2.48 0.04 0.00 2.88 2.88 2.88
sp5 2.88 2.88 2.88 2.88 0.00 2.74 2.74
sp6 2.88 2.88 2.88 2.88 2.74 0.00 0.46
sp7 2.88 2.88 2.88 2.88 2.74 0.46 0.00A matriz C guarda o contrário: o tempo que cada par compartilha desde a raiz. Na diagonal, a distância de cada espécie até a raiz.
C <- vcv(guia)
round(C, 2)
sp1 sp2 sp3 sp4 sp5 sp6 sp7
sp1 1.44 1.26 0.20 0.20 0.00 0.00 0.00
sp2 1.26 1.44 0.20 0.20 0.00 0.00 0.00
sp3 0.20 0.20 1.44 1.42 0.00 0.00 0.00
sp4 0.20 0.20 1.42 1.44 0.00 0.00 0.00
sp5 0.00 0.00 0.00 0.00 1.44 0.07 0.07
sp6 0.00 0.00 0.00 0.00 0.07 1.44 1.21
sp7 0.00 0.00 0.00 0.00 0.07 1.21 1.44De onde vêm esses números? O tempo compartilhado por duas espécies é a profundidade do seu ancestral comum mais recente. Vamos montar C de outro jeito, numa árvore menor, para conferir a regra.
peq <- read.tree(text = "((A:1,B:1):2,(C:2.5,D:2.5):0.5);")
plot(peq); edgelabels(peq$edge.length, frame = "none", adj = c(.5, -.4))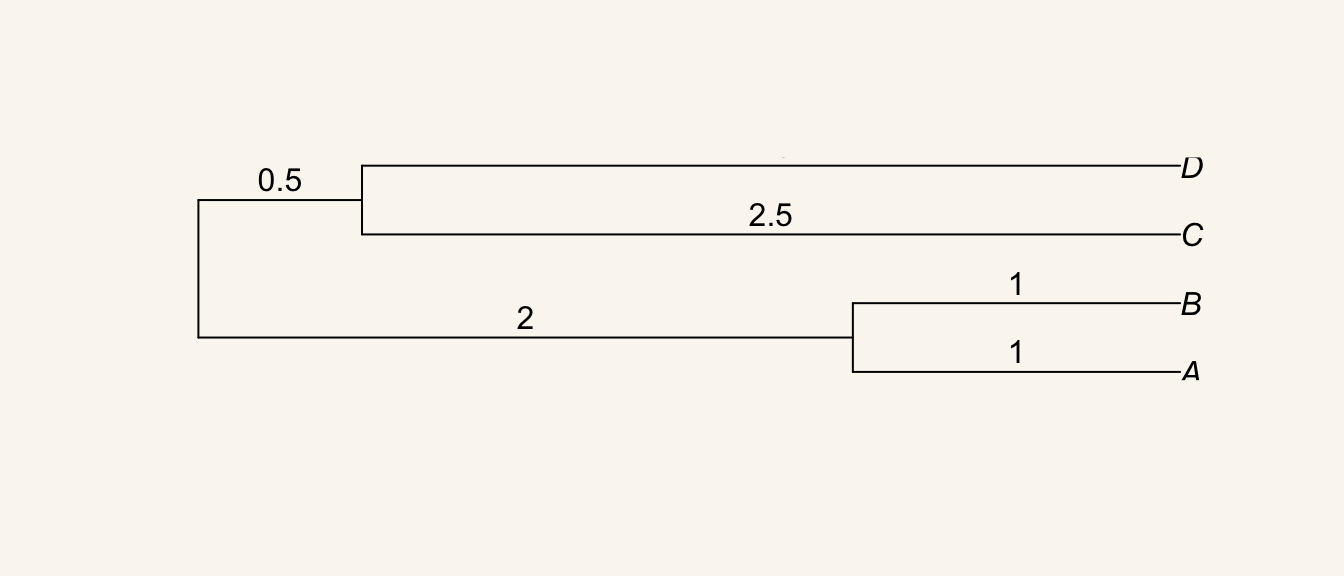
anc   <- mrca(peq)                       # nó ancestral de cada par
prof  <- node.depth.edgelength(peq)      # distância de cada nó (e ponta) à raiz
C_mao <- matrix(prof[anc], 4, 4, dimnames = dimnames(anc))
C_mao
A B C D
A 3 2 0.0 0.0
B 2 3 0.0 0.0
C 0 0 3.0 0.5
D 0 0 0.5 3.0all.equal(C_mao, vcv(peq))[1] TRUEA e B compartilham 2 unidades (o ramo até o seu ancestral); A e C, nada (o ancestral comum é a raiz).
4. A covariância das réplicas é σ²C
Se simularmos o BM muitas vezes na mesma árvore, a covariância entre as espécies nas réplicas se aproxima de σ²C. fastBM(nsim = ...) devolve uma coluna por réplica.
set.seed(11)
reps <- fastBM(peq, sig2 = 1, nsim = 5000)
round(cov(t(reps)), 2)
A B C D
A 2.96 1.97 -0.01 0.00
B 1.97 2.94 -0.09 -0.01
C -0.01 -0.09 3.17 0.40
D 0.00 -0.01 0.40 2.90Compare com vcv(peq): é a mesma matriz, a menos do ruído de simulação. Essa é a ideia central dos métodos comparativos: C diz quanto esperamos que duas espécies se pareçam só por parentesco.
5. Contrastes independentes, passo a passo
O atributo B da árvore-guia (Freckleton et al. 2002, nos slides):
B <- setNames(c(0.38, 0.89, 0.88, 1.60, 0.33, 1.42, 0.31), paste0("sp", 1:7))Passo 1: o contraste entre duas irmãs é a diferença padronizada pela raiz da soma dos ramos. Para sp6 e sp7 (ramos de 0,23):
(B["sp6"] - B["sp7"]) / sqrt(0.23 + 0.23) sp6
1.636606 Passo 2: o valor do nó é a média ponderada pelo inverso dos ramos (aqui, ramos iguais, a média simples). Passo 3: o ramo que leva ao nó é alongado em v6v7/(v6 + v7). E repete até a raiz. O pic() faz tudo isso:
pic_B <- pic(B, guia)
round(pic_B, 3)
8 9 10 11 12 13
0.258 -0.392 -0.850 -3.600 -0.330 1.637 O contraste do nó 13 (sp6 e sp7) é o mesmo da conta à mão (o sinal depende da ordem das irmãs). Os valores de cada nó calculados pelo próprio algoritmo (passo 2) saem do ace():
ace(B, guia, method = "pic")$ace 8 9 10 11 12 13
0.7610166 0.9273319 0.6350000 1.2400000 0.6092190 0.8650000 O primeiro valor (nó 8) é a raiz. Só esse coincide com a estimativa por máxima verossimilhança: os dos outros nós usam apenas os descendentes (Aula 7).
6. A regressão dos contrastes
Com os dois atributos, a regressão dos contrastes passa pela origem (sem intercepto): um contraste é uma diferença, e diferença zero em A deve dar diferença zero em B.
A <- setNames(c(2.51, 2.80, 2.23, 2.32, 1.64, 1.18, 0.58), paste0("sp", 1:7))
pic_A <- pic(A, guia)
ajuste_pic <- lm(pic_B ~ pic_A - 1)
coef(ajuste_pic)
pic_A
1.398177 Compare com a regressão comum nas espécies, que ignora a árvore:
coef(lm(B ~ A))(Intercept) A
0.5749712 0.1346306 par(mfrow = c(1, 2))
plot(A, B, pch = 19, main = "espécies"); abline(lm(B ~ A), lty = 2)
plot(pic_A, pic_B, pch = 19, main = "contrastes"); abline(h = 0, v = 0, col = "grey")
abline(ajuste_pic, col = "firebrick", lwd = 2)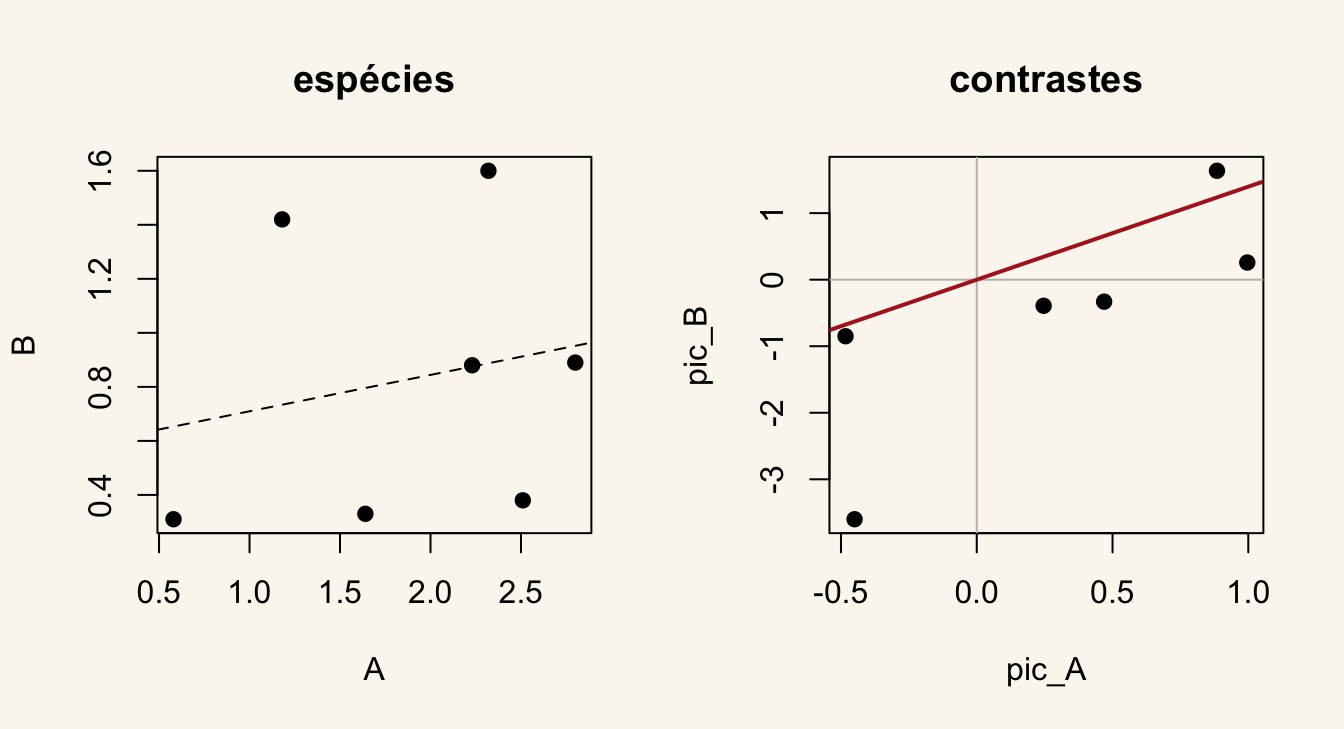
Nas espécies, A e B quase não se relacionam (inclinação perto de zero); nos contrastes, a relação aparece. Na Aula 5 veremos que essa inclinação é a mesma do PGLS sob BM.
Resumo
- Sob BM, a variância entre linhagens cresce como σ²t; a média não muda.
- C guarda o tempo compartilhado por cada par de espécies: a profundidade do ancestral comum.
vcv()monta a matriz. - Réplicas de BM numa árvore têm covariância σ²C.
- Os contrastes de Felsenstein transformam n espécies em n − 1 contrastes independentes; a regressão passa pela origem.
O roteiro da edição de 2020 continua com OU, tendência e comparação de modelos (Aula 4), o Mk (Aula 6) e o PGLS (Aula 5).