O movimento browniano e a matriz C
Aula 2 · Métodos Filogenéticos Comparativos · PPGBA/UFMS
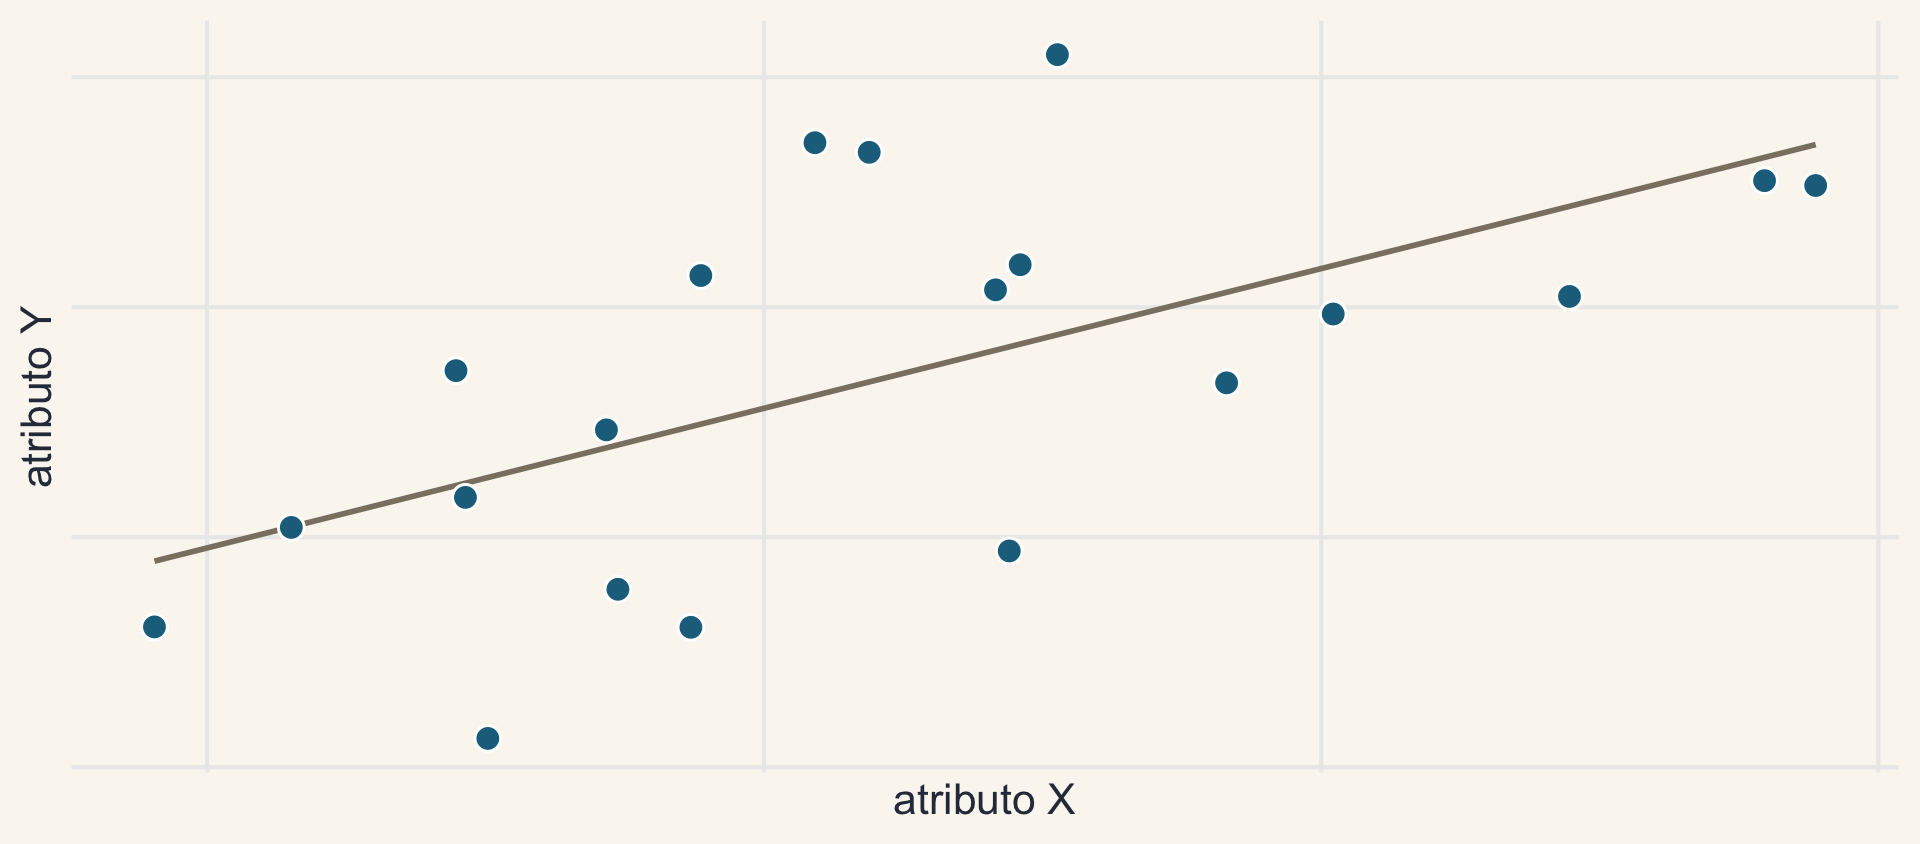
Lembram da Aula 1? Uma correlação entre X e Y…
… ou dois clados?
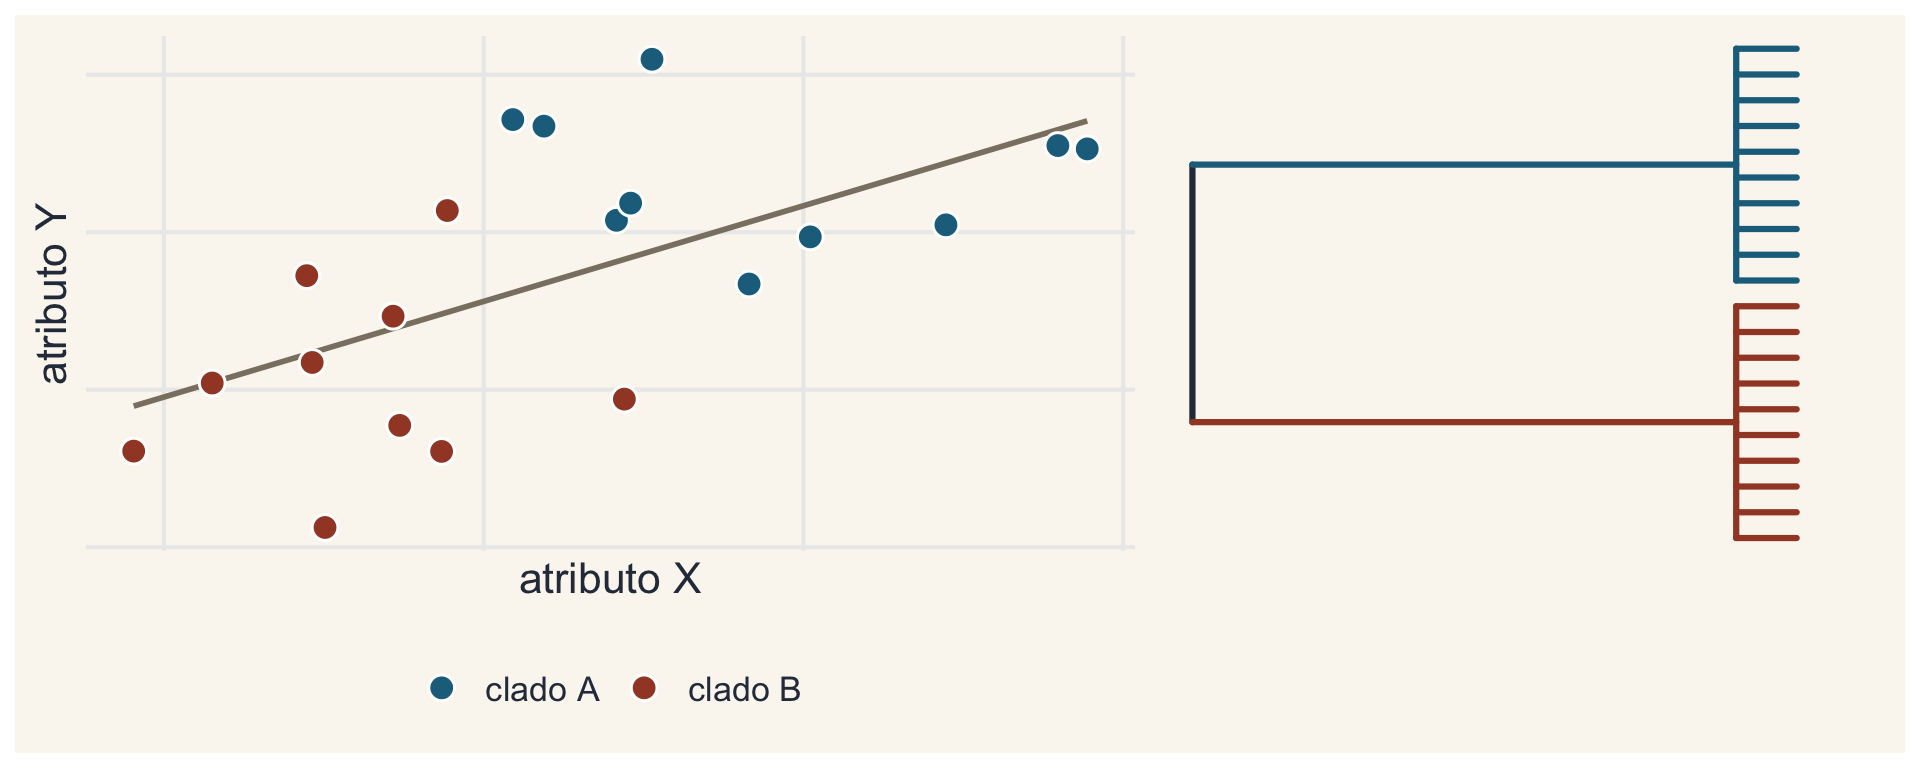
Os dois atributos foram simulados independentes. A “correlação” vem só do parentesco: espécies próximas são mais parecidas, e os graus de liberdade ficam inflados. Hoje: por que espécies próximas se parecem?
Lógica da formulação dos modelos evolutivos
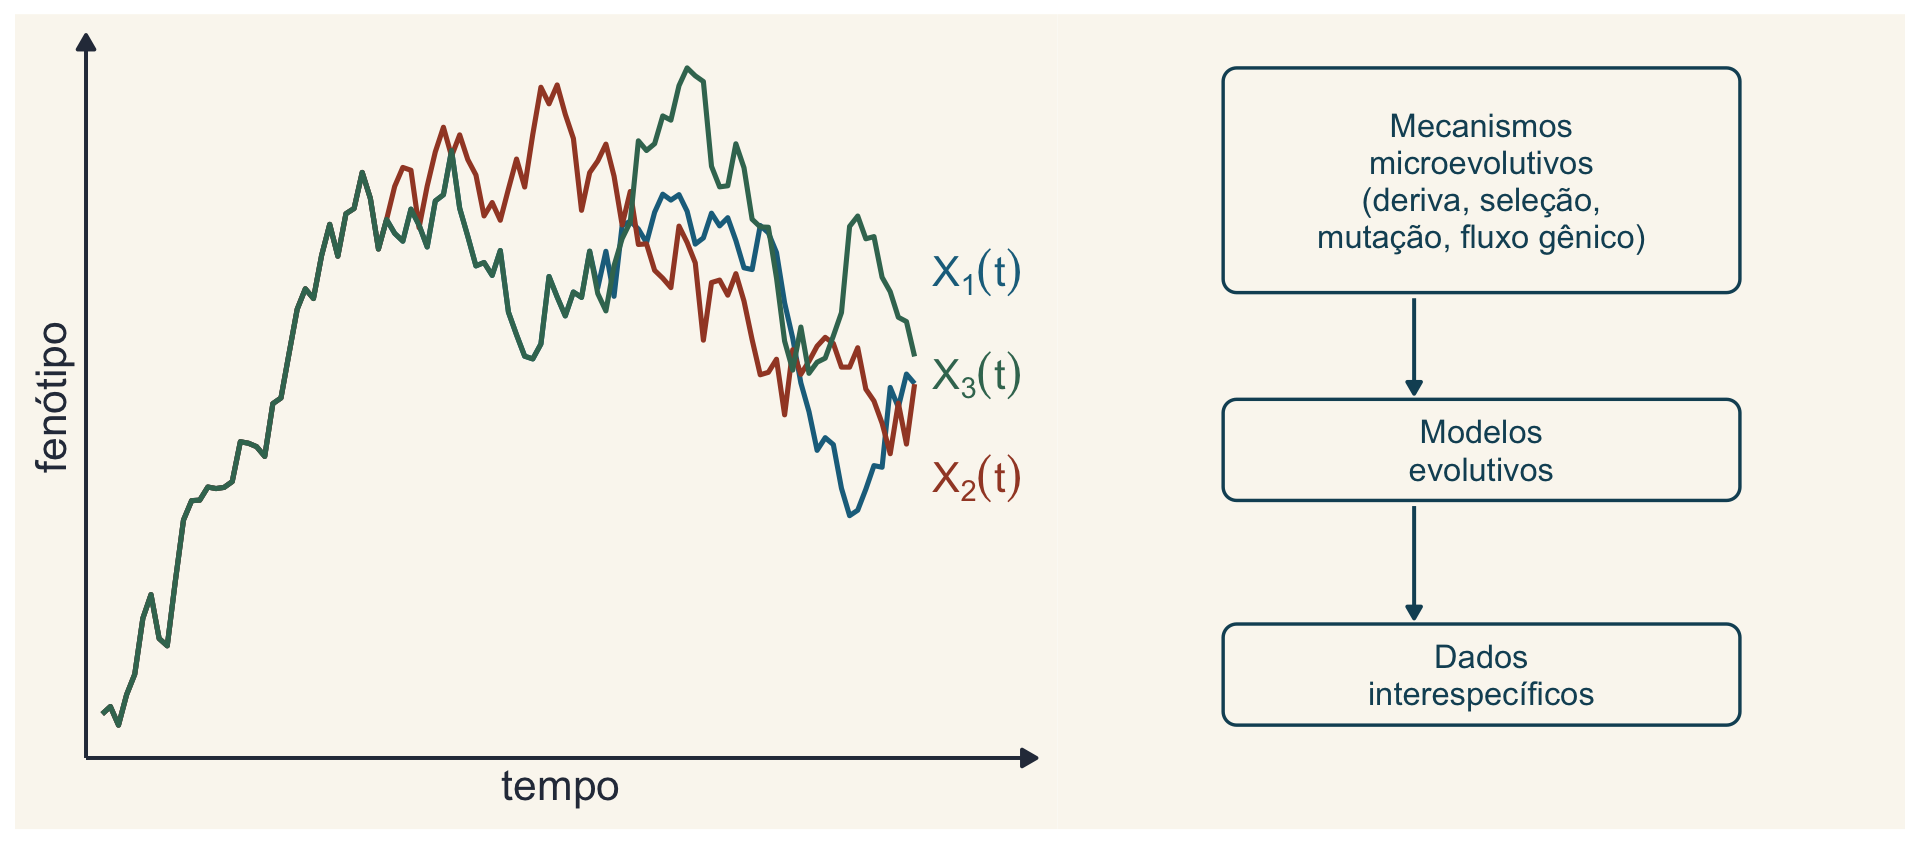
Baseado no esquema de Hansen & Martins (1996).
O caminho inverso não é tão simples…
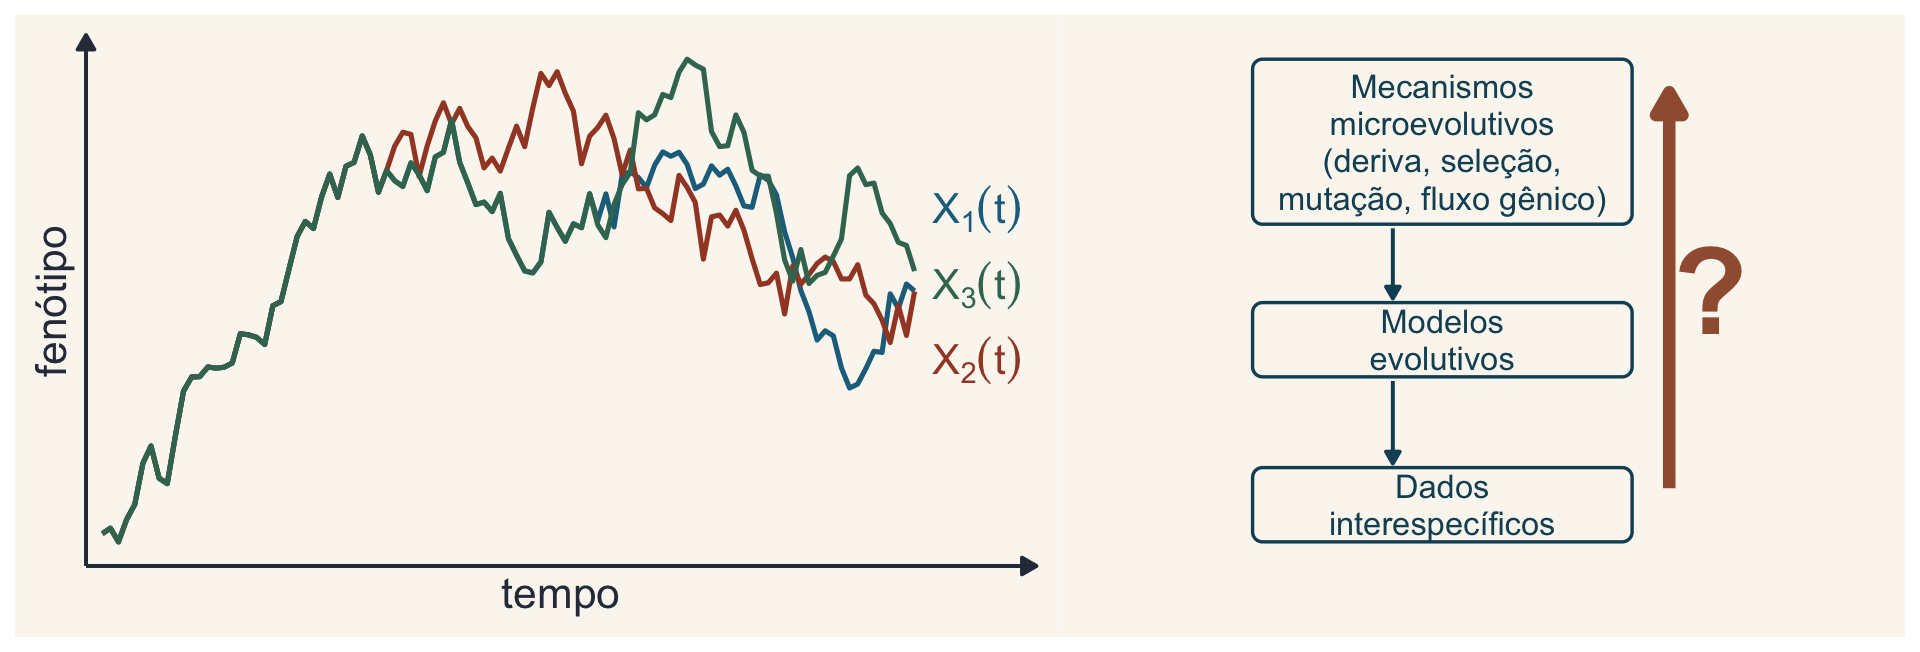
O caminho dos mecanismos microevolutivos para a variação interespecífica é conceitual. Inferir esses mesmos mecanismos a partir de padrões interespecíficos (filogenéticos) é difícil, senão impossível.
Ideia de um slide de J. A. F. Diniz-Filho, sobre o esquema de Hansen & Martins (1996).
Modelos de evolução fenotípica
- Movimento browniano (BM): muitos métodos usam este modelo; tratabilidade analítica
- Early burst (EB): incorpora a ideia de radiação adaptativa
- Tendência (trend): incorpora a ideia de tendência vista em fósseis
- Ornstein-Uhlenbeck (OU): incorpora a ideia de restrições na evolução
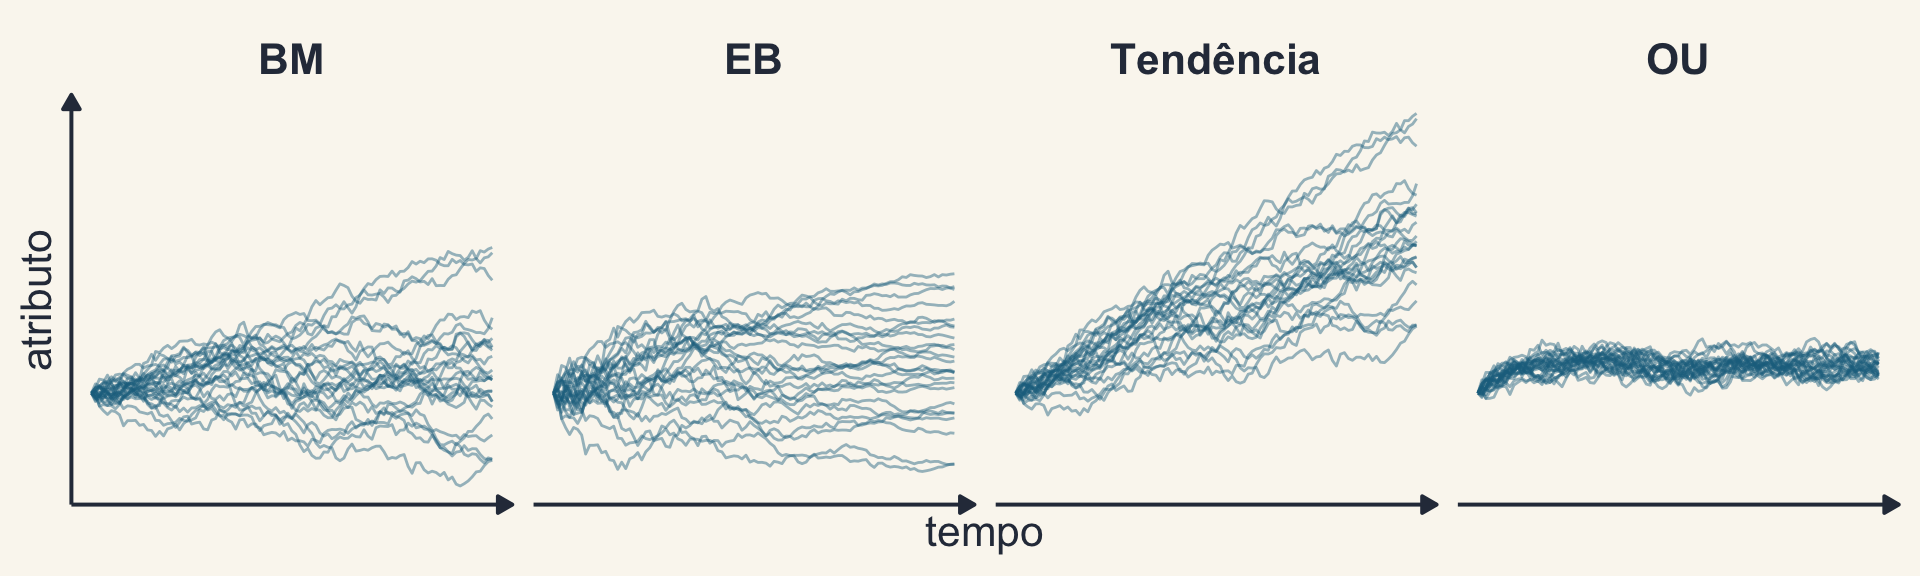
Hoje, o BM, o modelo nulo. Os outros três ficam para a Aula 4.
Robert Brown, botânico
Maull & Polyblank (1855), domínio público, via Wikimedia Commons.
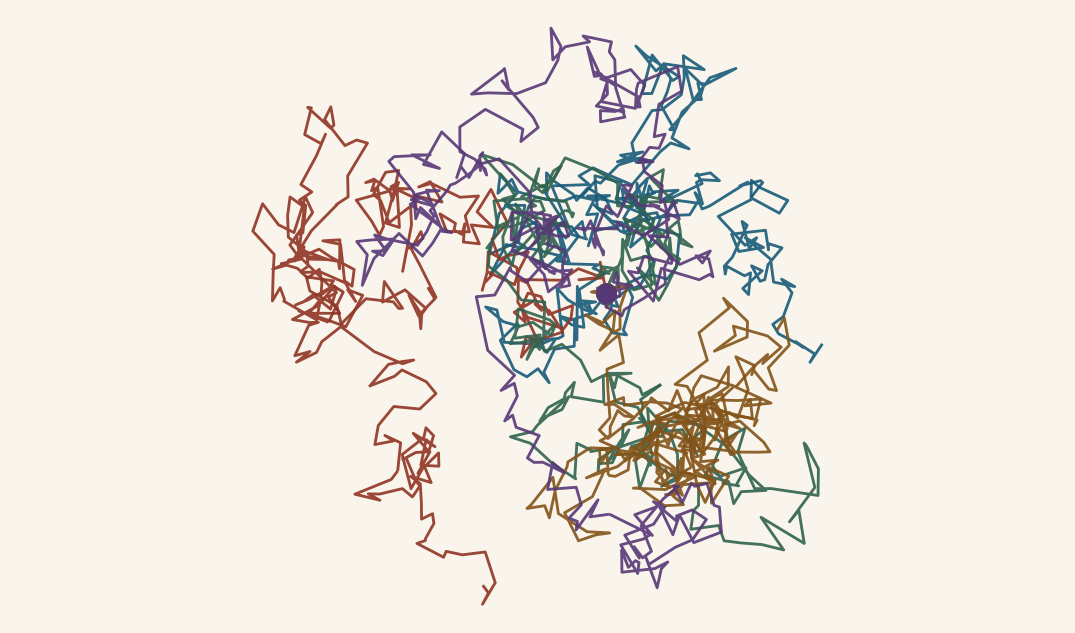
Robert Brown (1773–1858) descreveu o movimento errático de partículas em suspensão na água, que leva o seu nome.
Movimento browniano
- Modelo para a evolução de caracteres contínuos
- segue um passeio aleatório (random walk)
- O estado do caráter muda continuamente ao longo do tempo
- processo estocástico de tempo contínuo
- Depois de um tempo e de muitas simulações, o estado do caráter segue uma distribuição normal
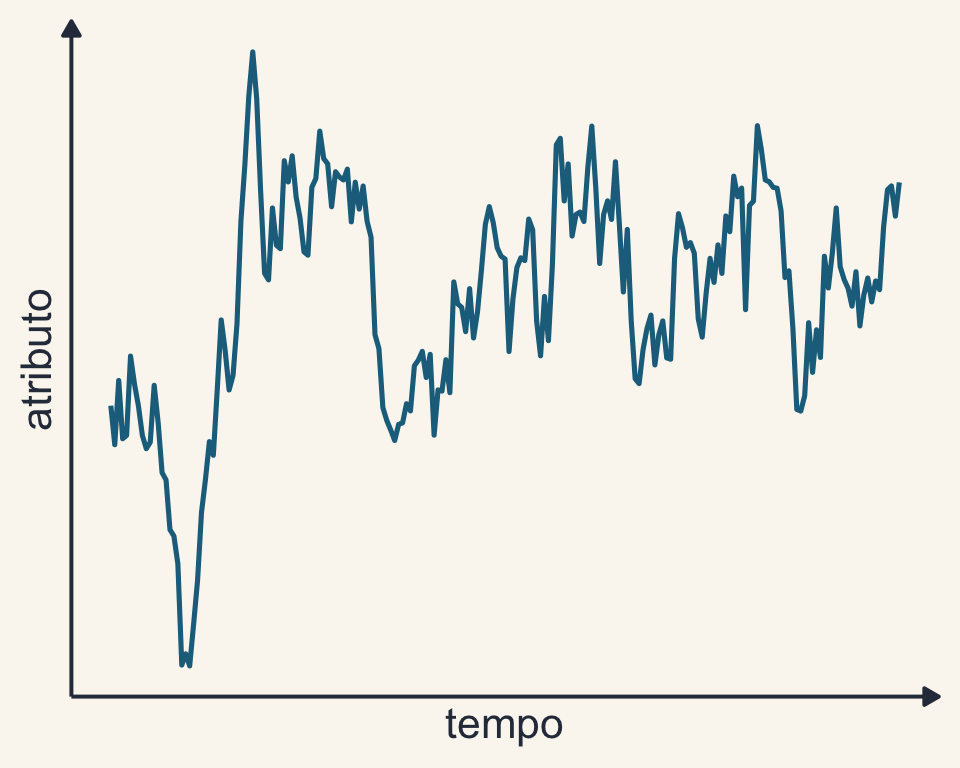
O BM entrou na filogenética com Cavalli-Sforza & Edwards (1967), que o usaram para modelar a mudança de frequências gênicas ao longo de uma árvore.
…mas o que é um processo estocástico de tempo contínuo?
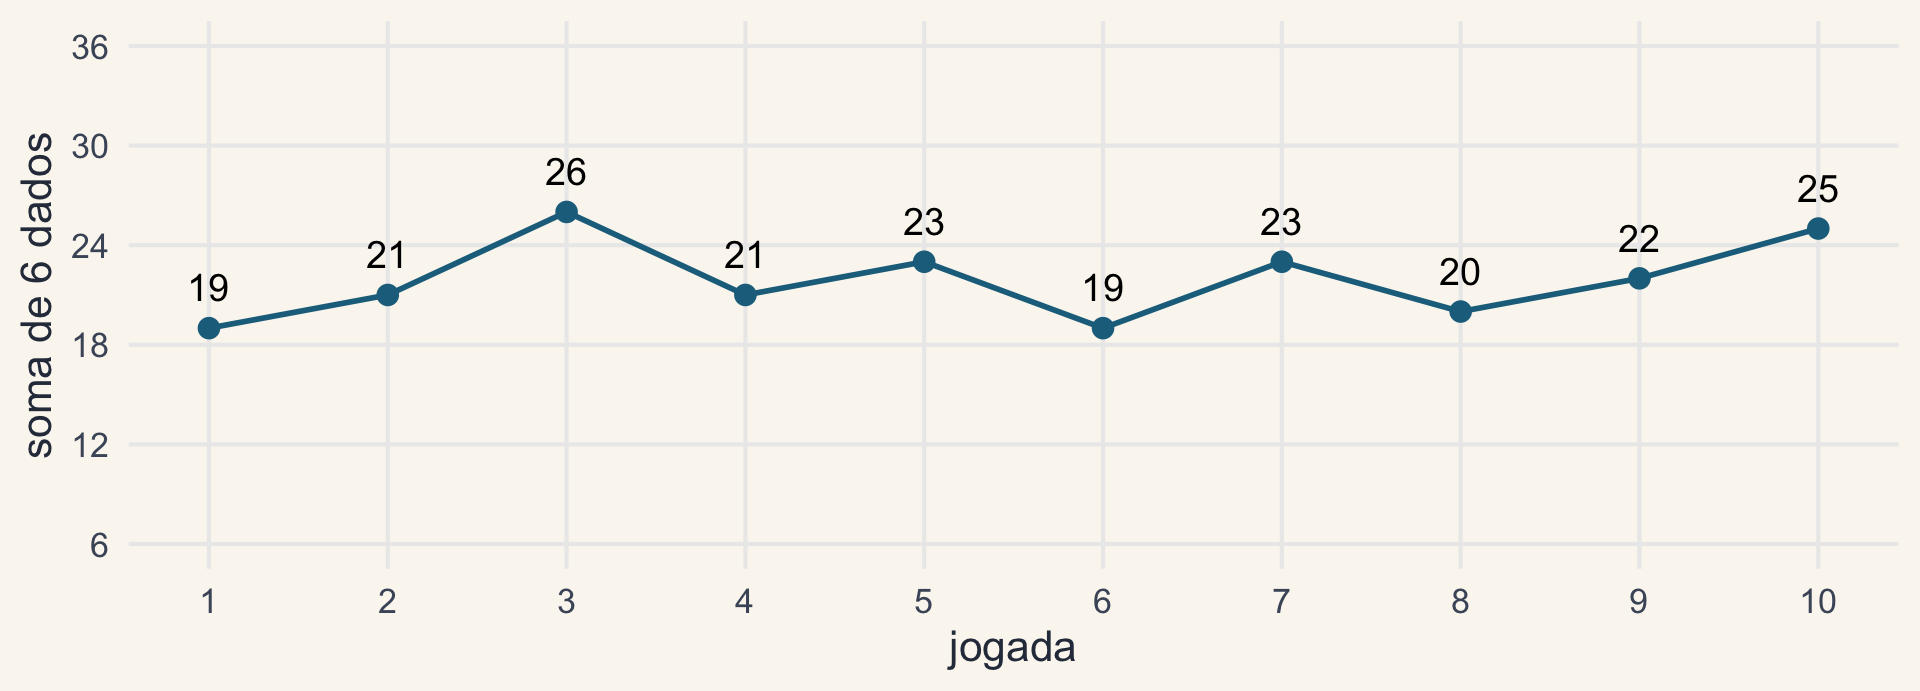
Soma dos resultados de 6 dados (de 6 a 36), jogados 10 vezes.
Ideia de um slide de José Hidasi-Neto.
…mas o que é um processo estocástico de tempo contínuo?
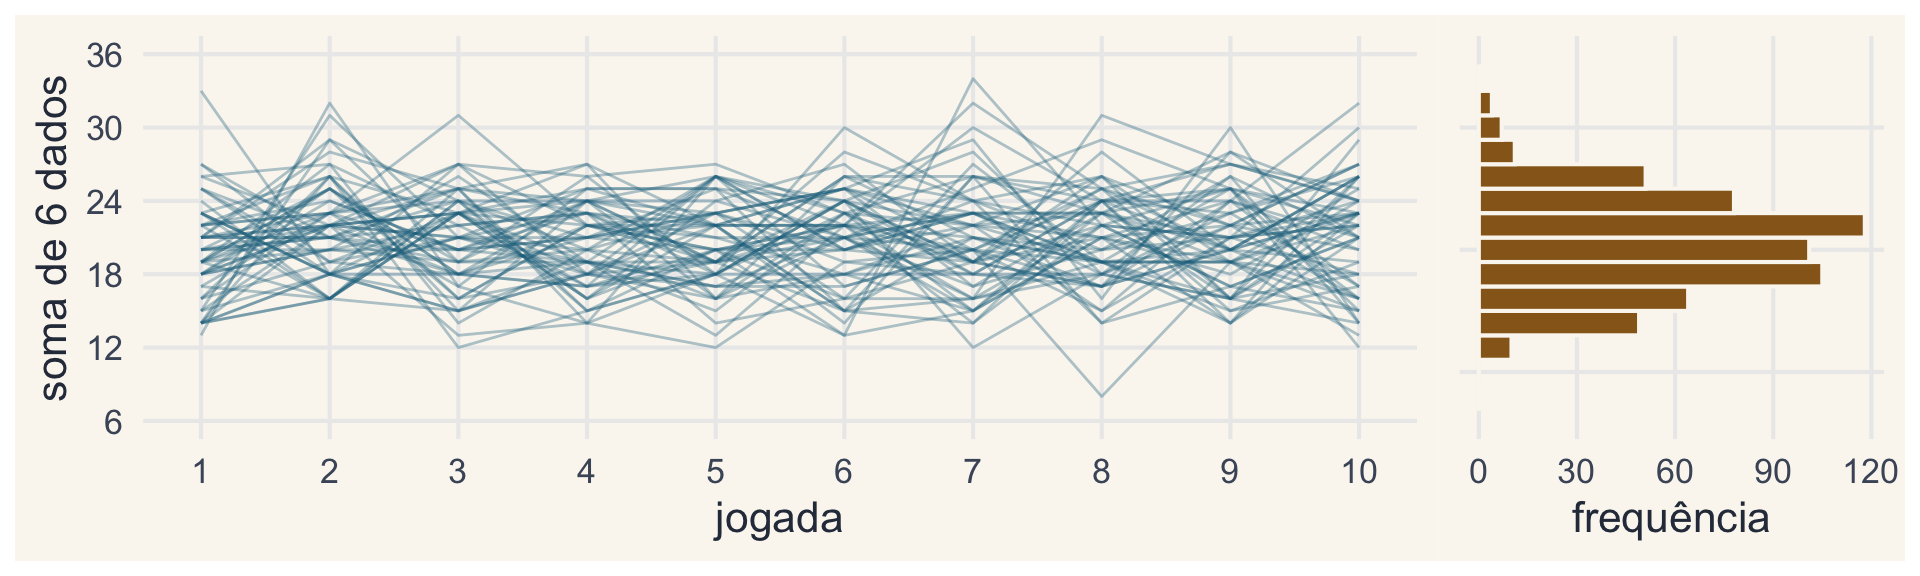
O resultado de cada jogada é imprevisível, mas a distribuição de probabilidade de um conjunto de curvas é conhecida (aproximadamente normal) e permite predizer eventos futuros.
Ideia de um slide de José Hidasi-Neto.
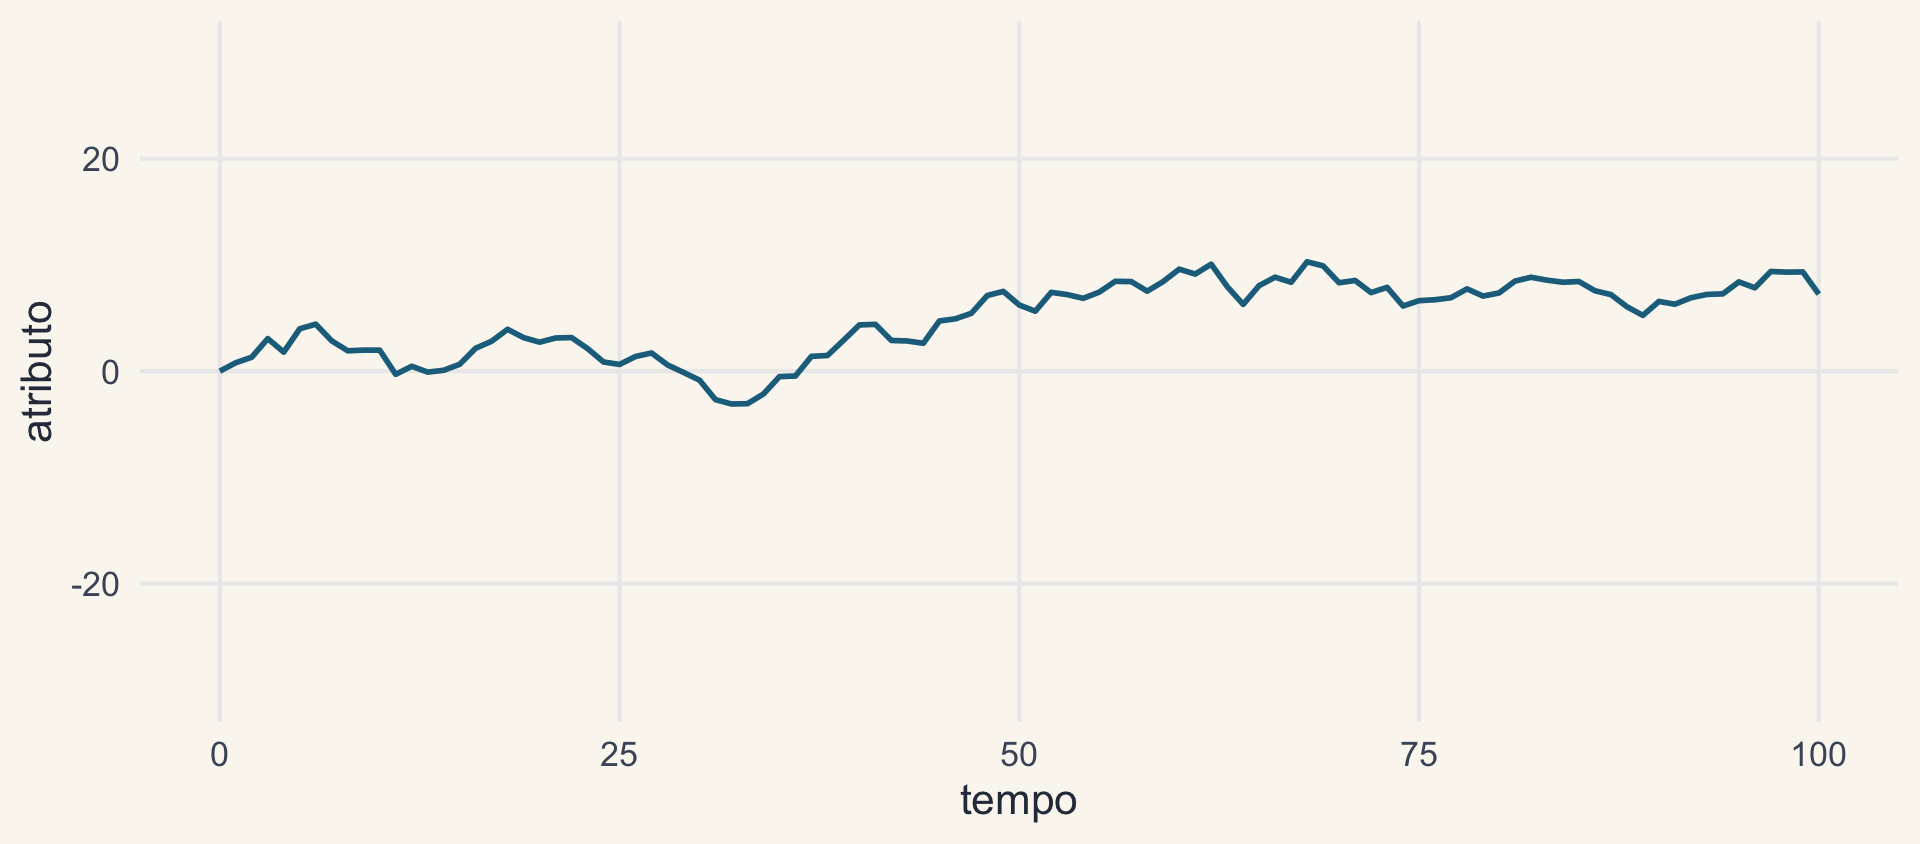
Simulando o BM
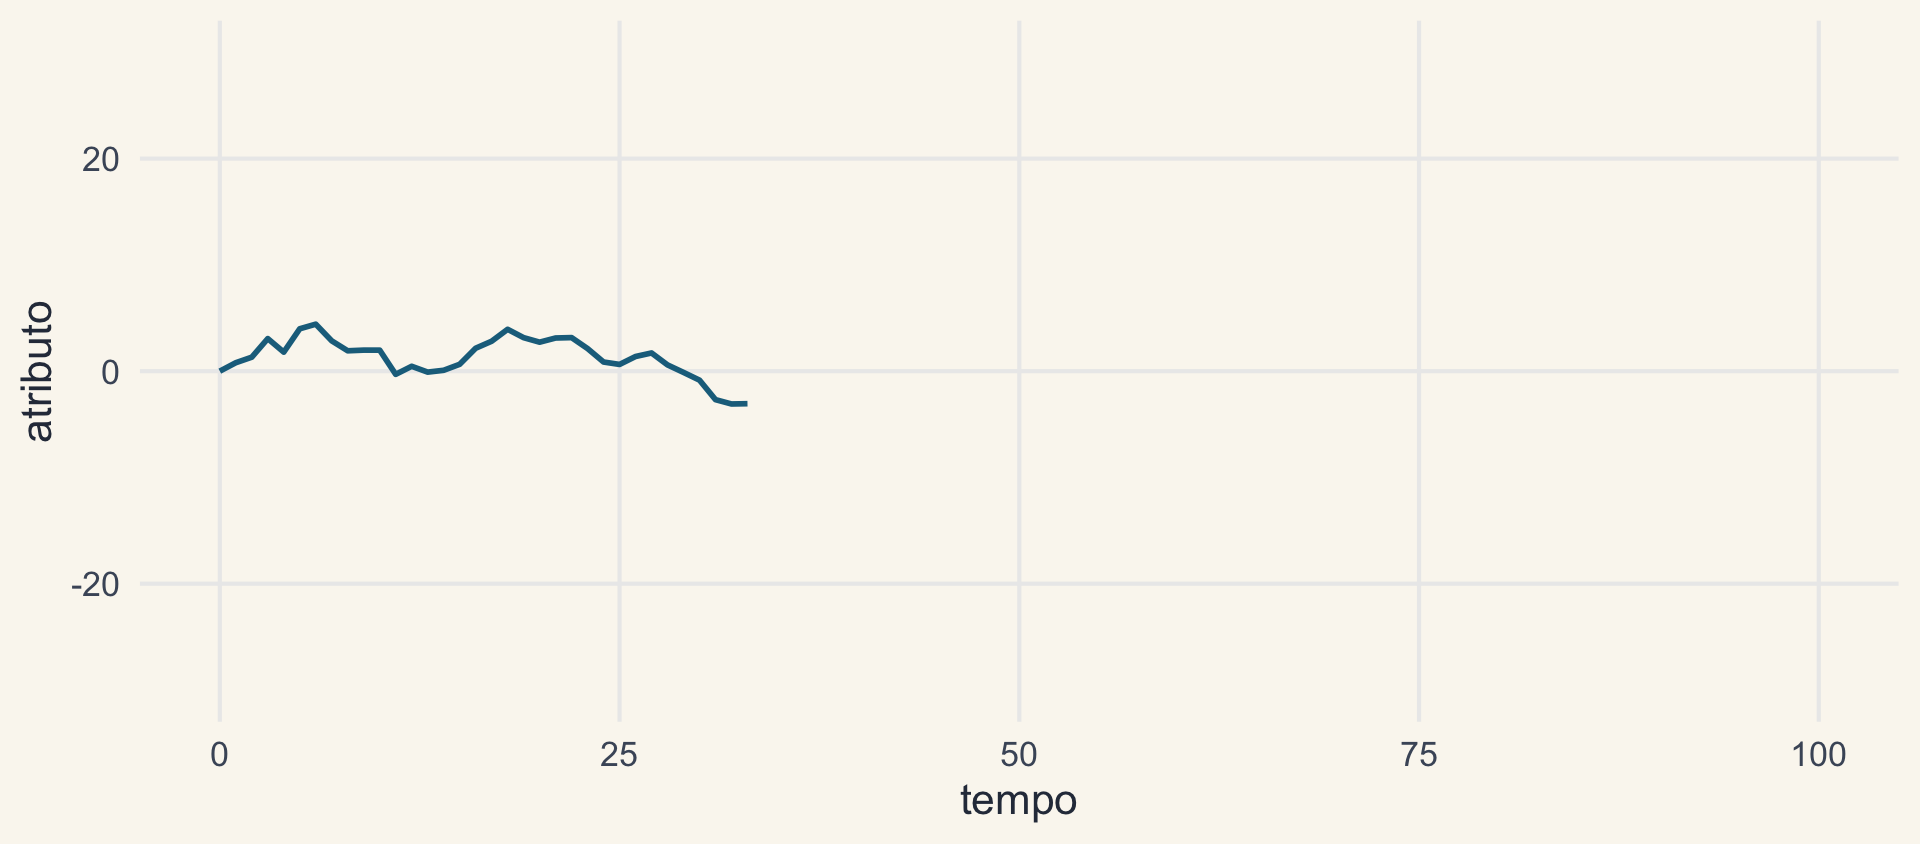
Simulando o BM
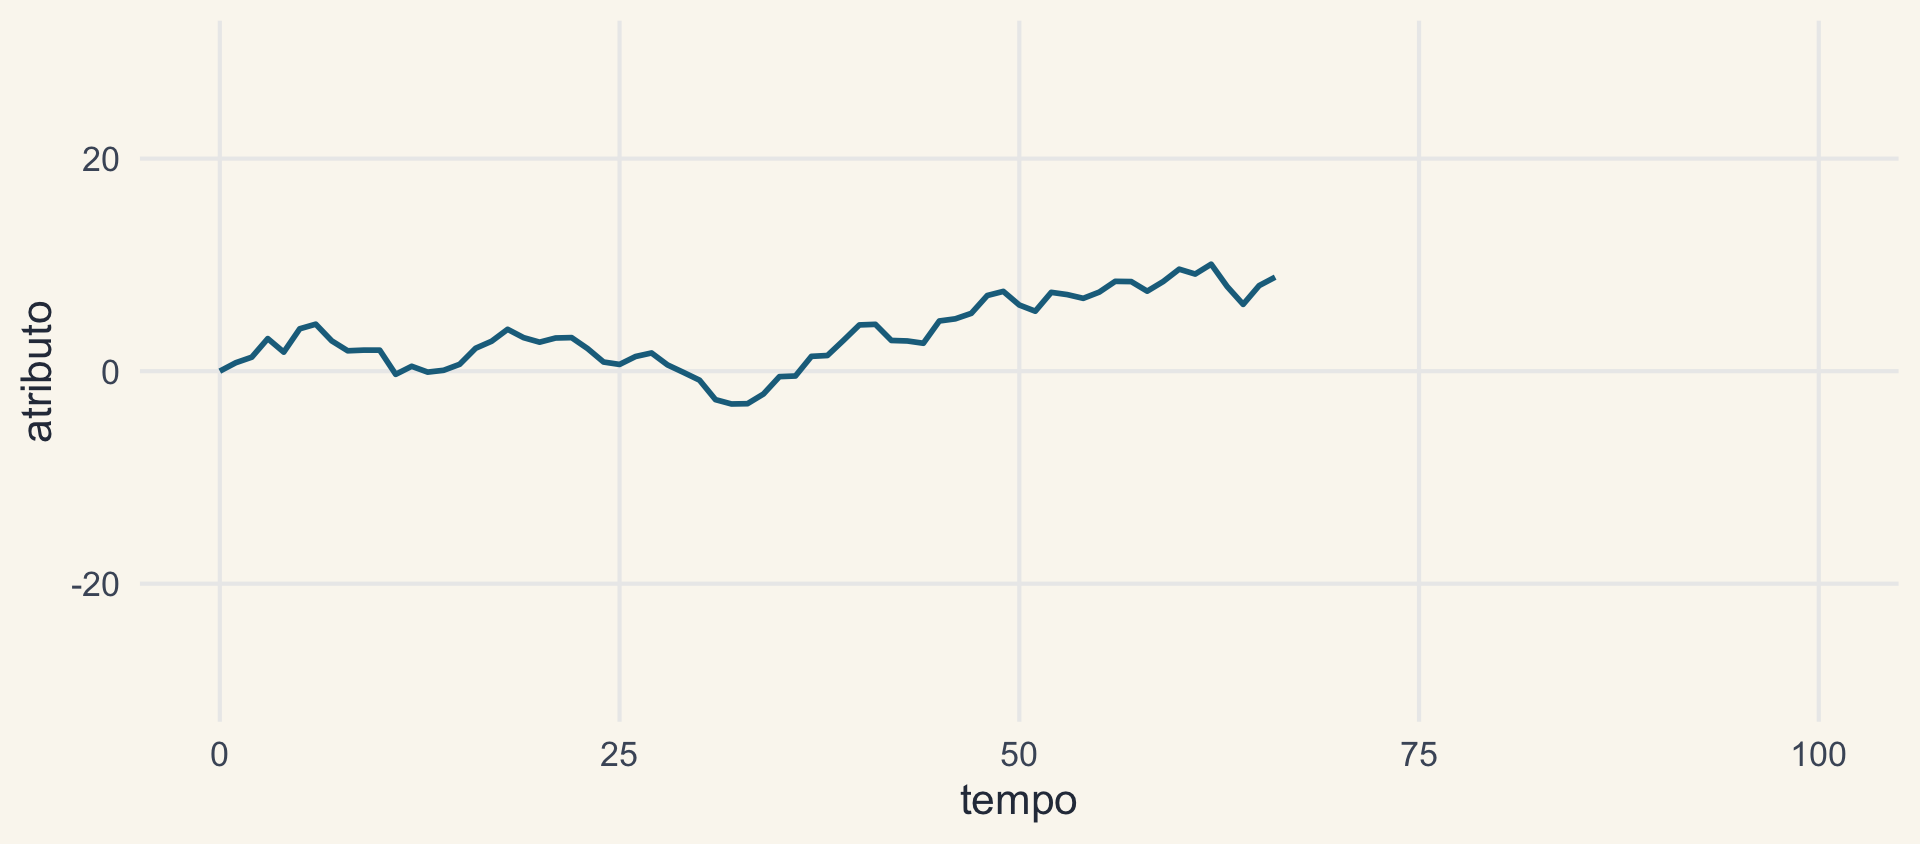
Simulando o BM
Muitas trajetórias: a distribuição no tempo t
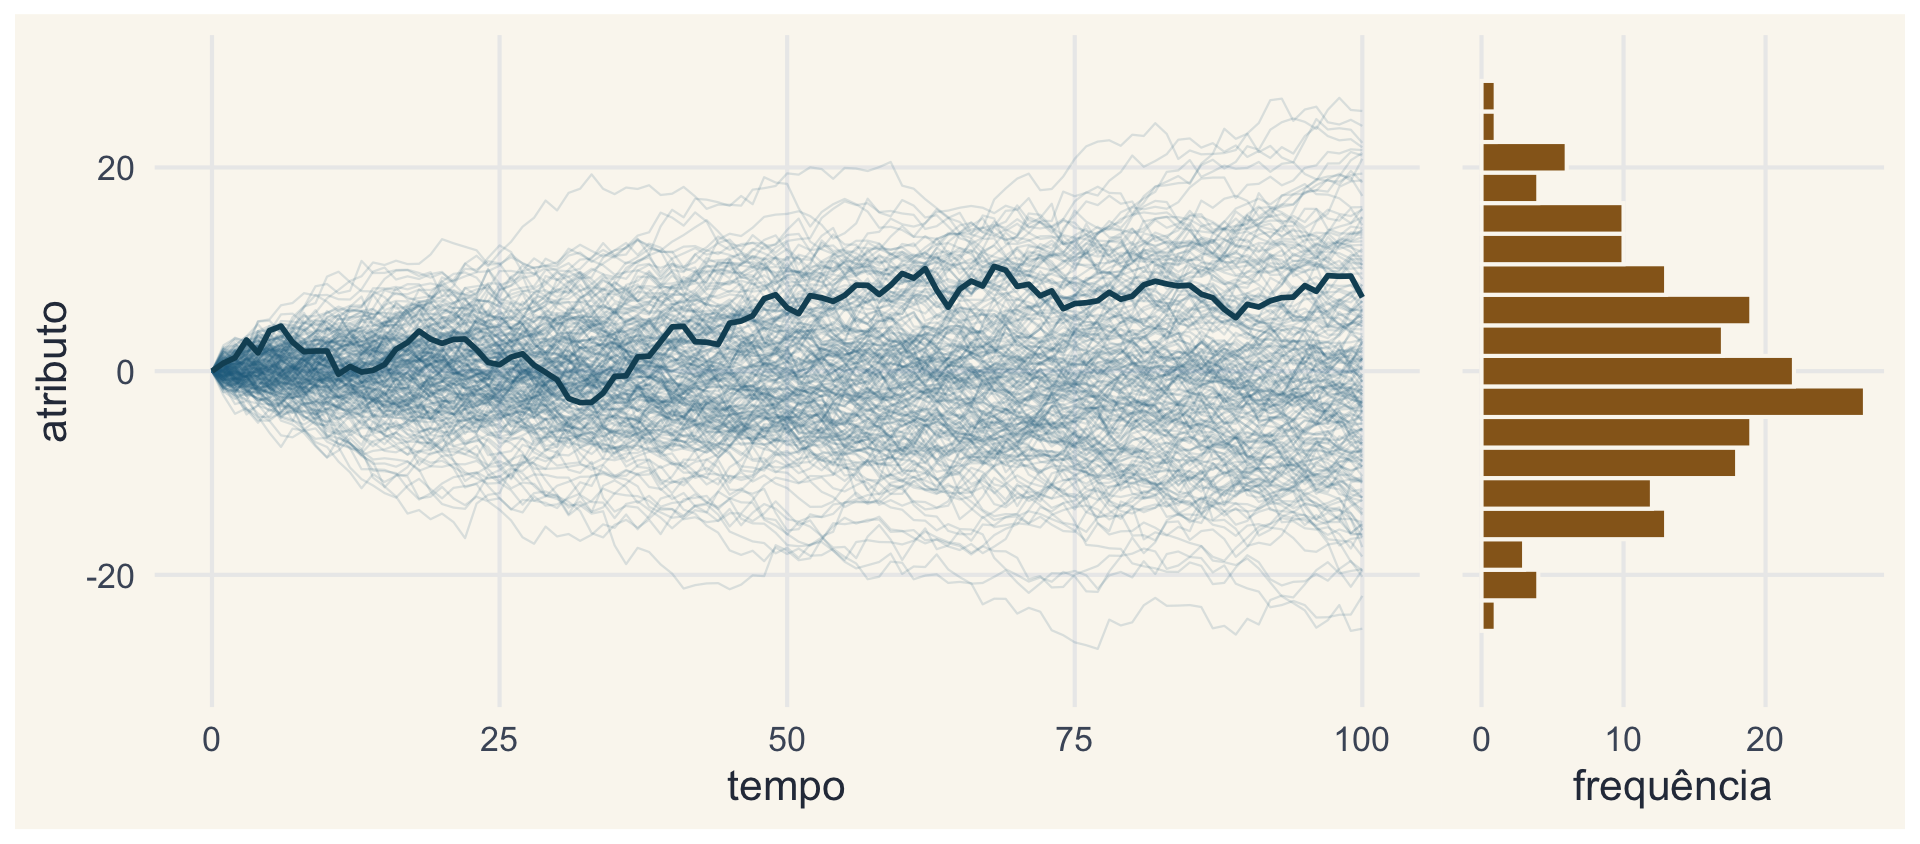
Cada trajetória é imprevisível; o conjunto tem distribuição normal, com média no valor inicial.
Duas linhagens
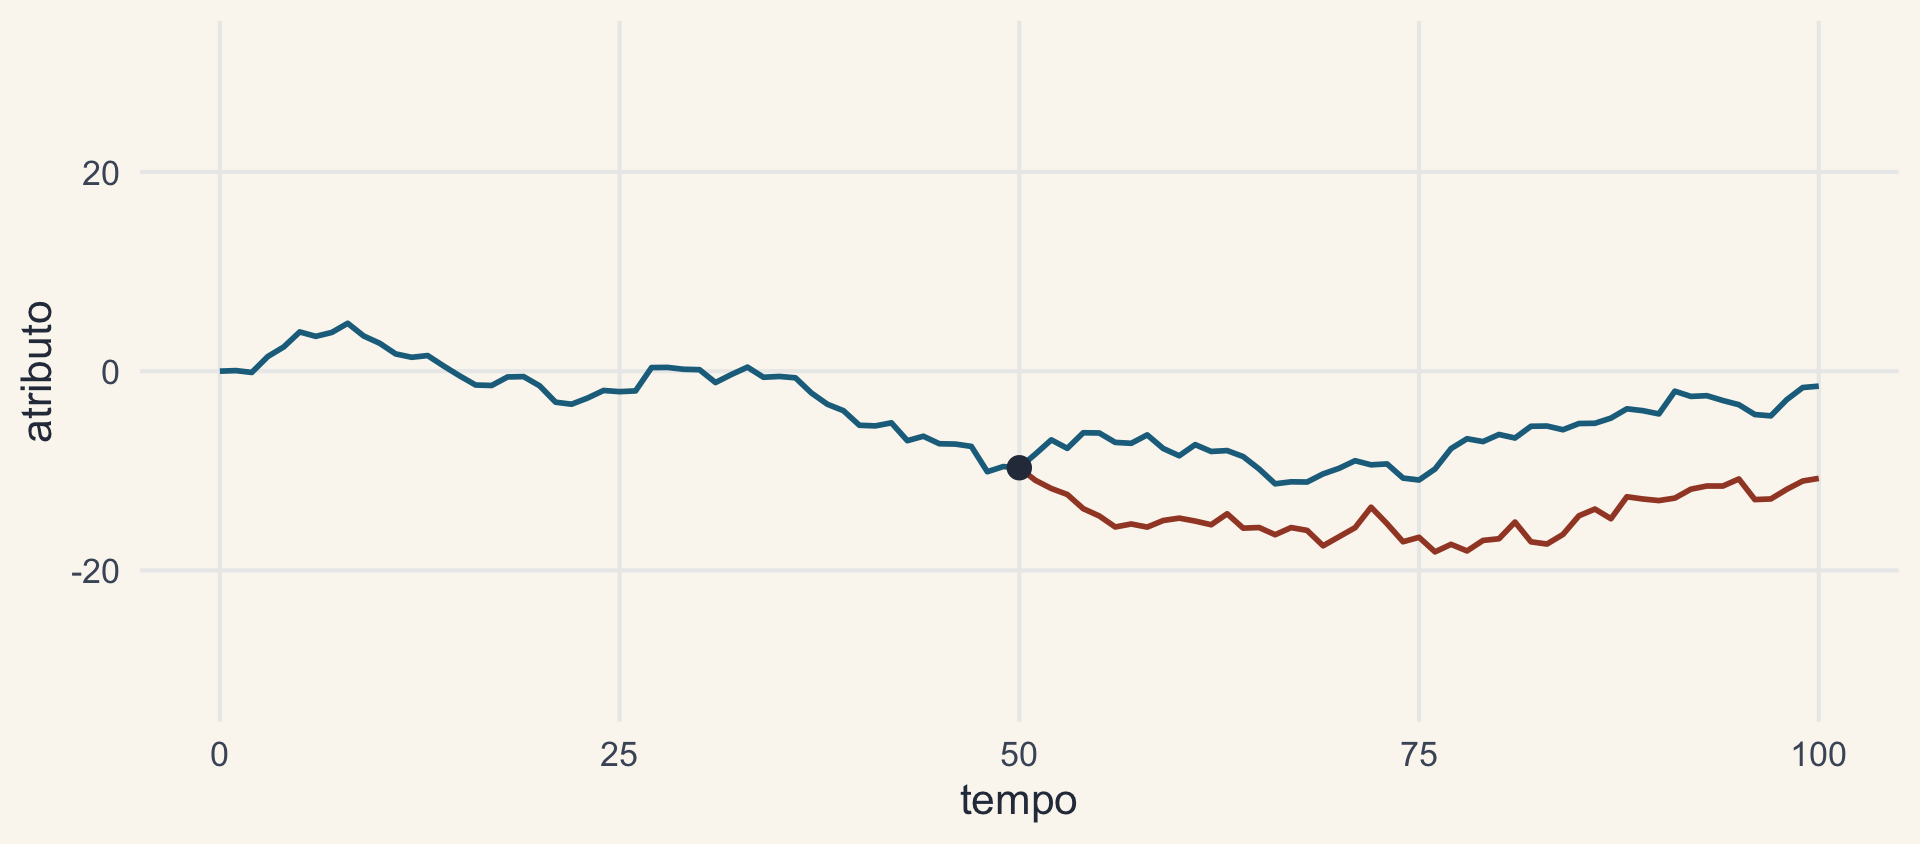
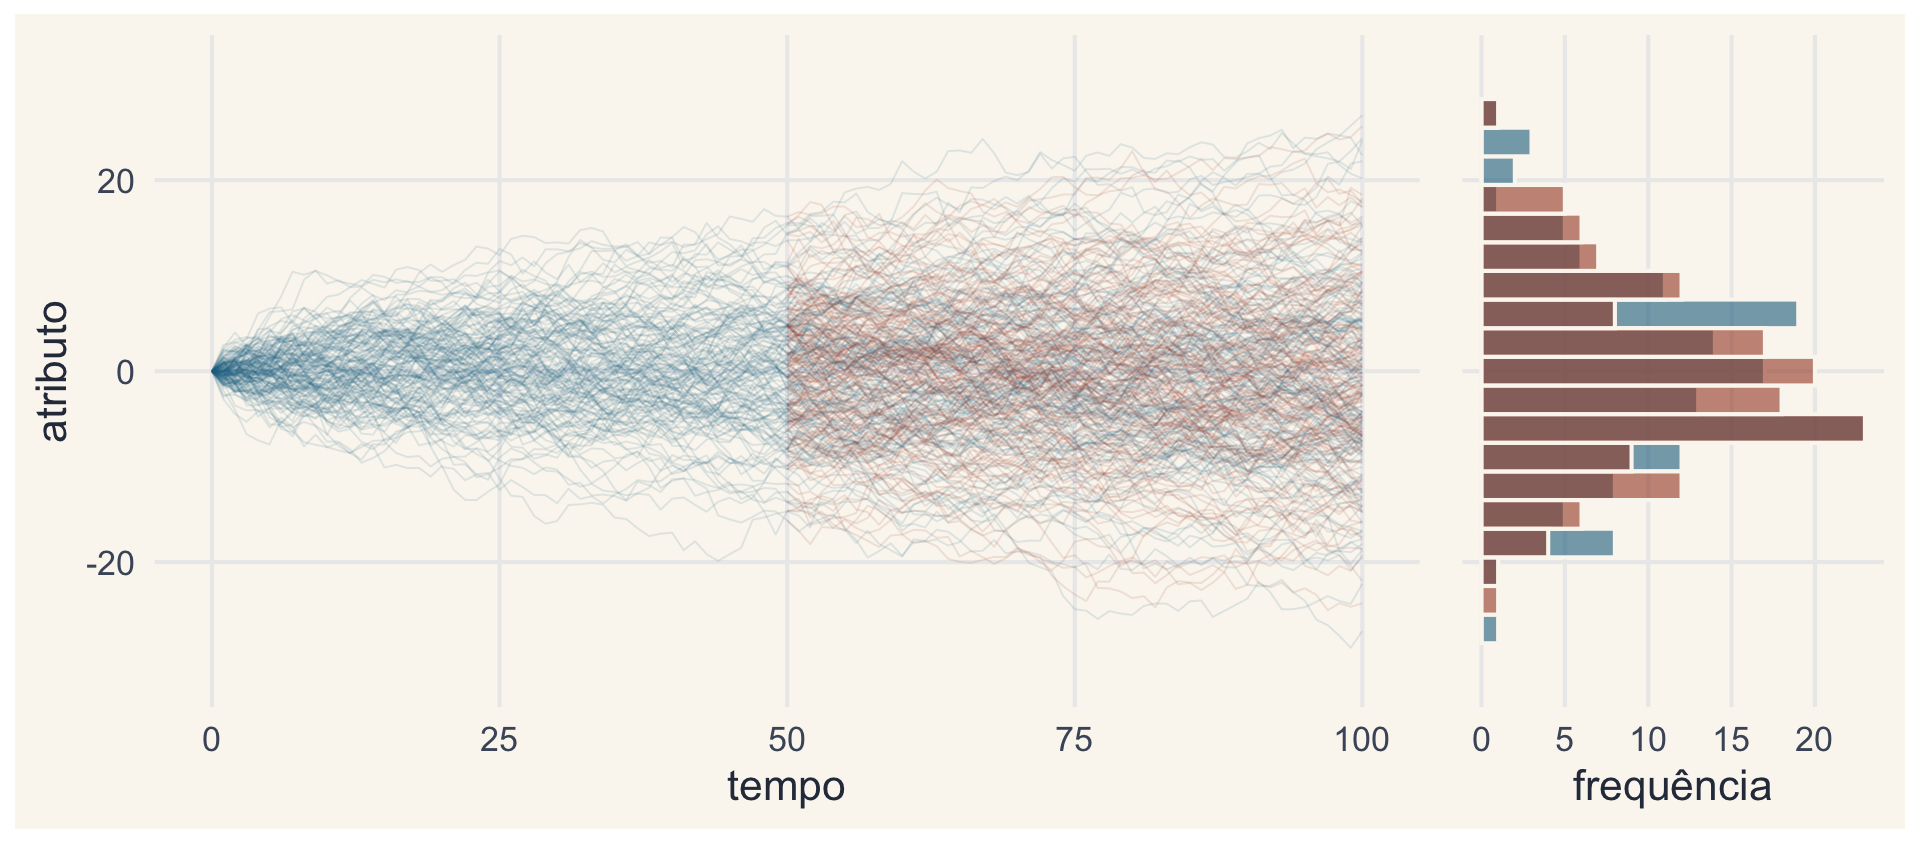
Depois da especiação, cada linhagem segue o seu próprio passeio aleatório, a partir do mesmo valor.
Duas linhagens, muitas vezes
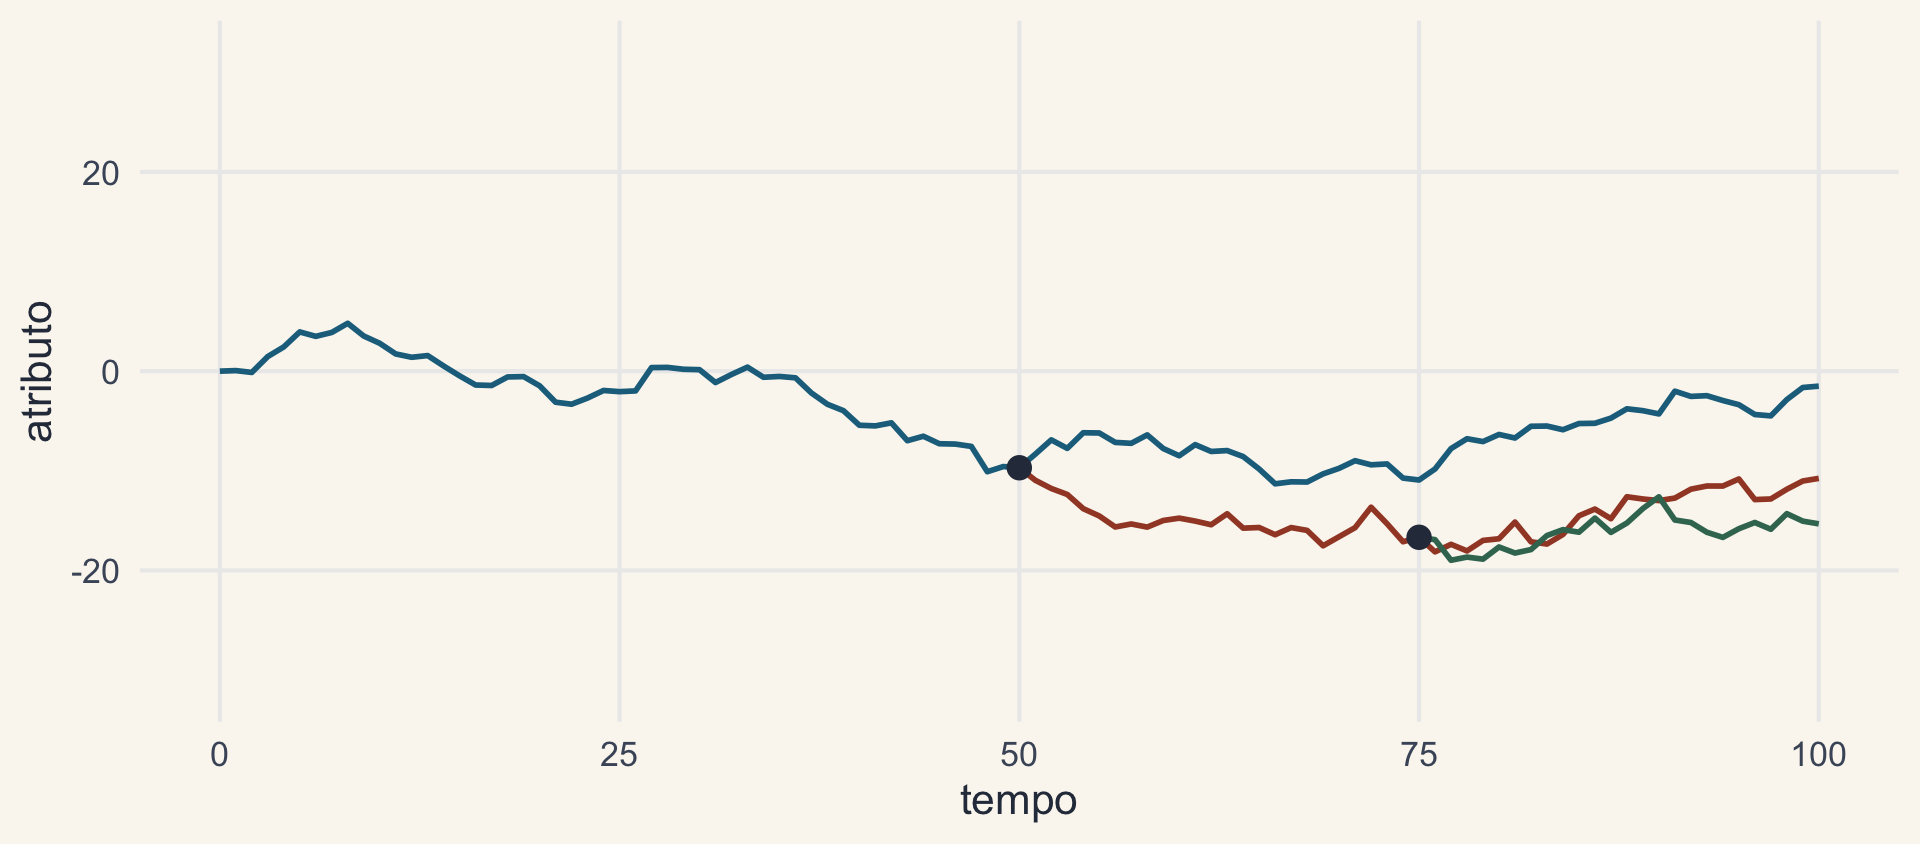
Três linhagens
Três linhagens, muitas vezes
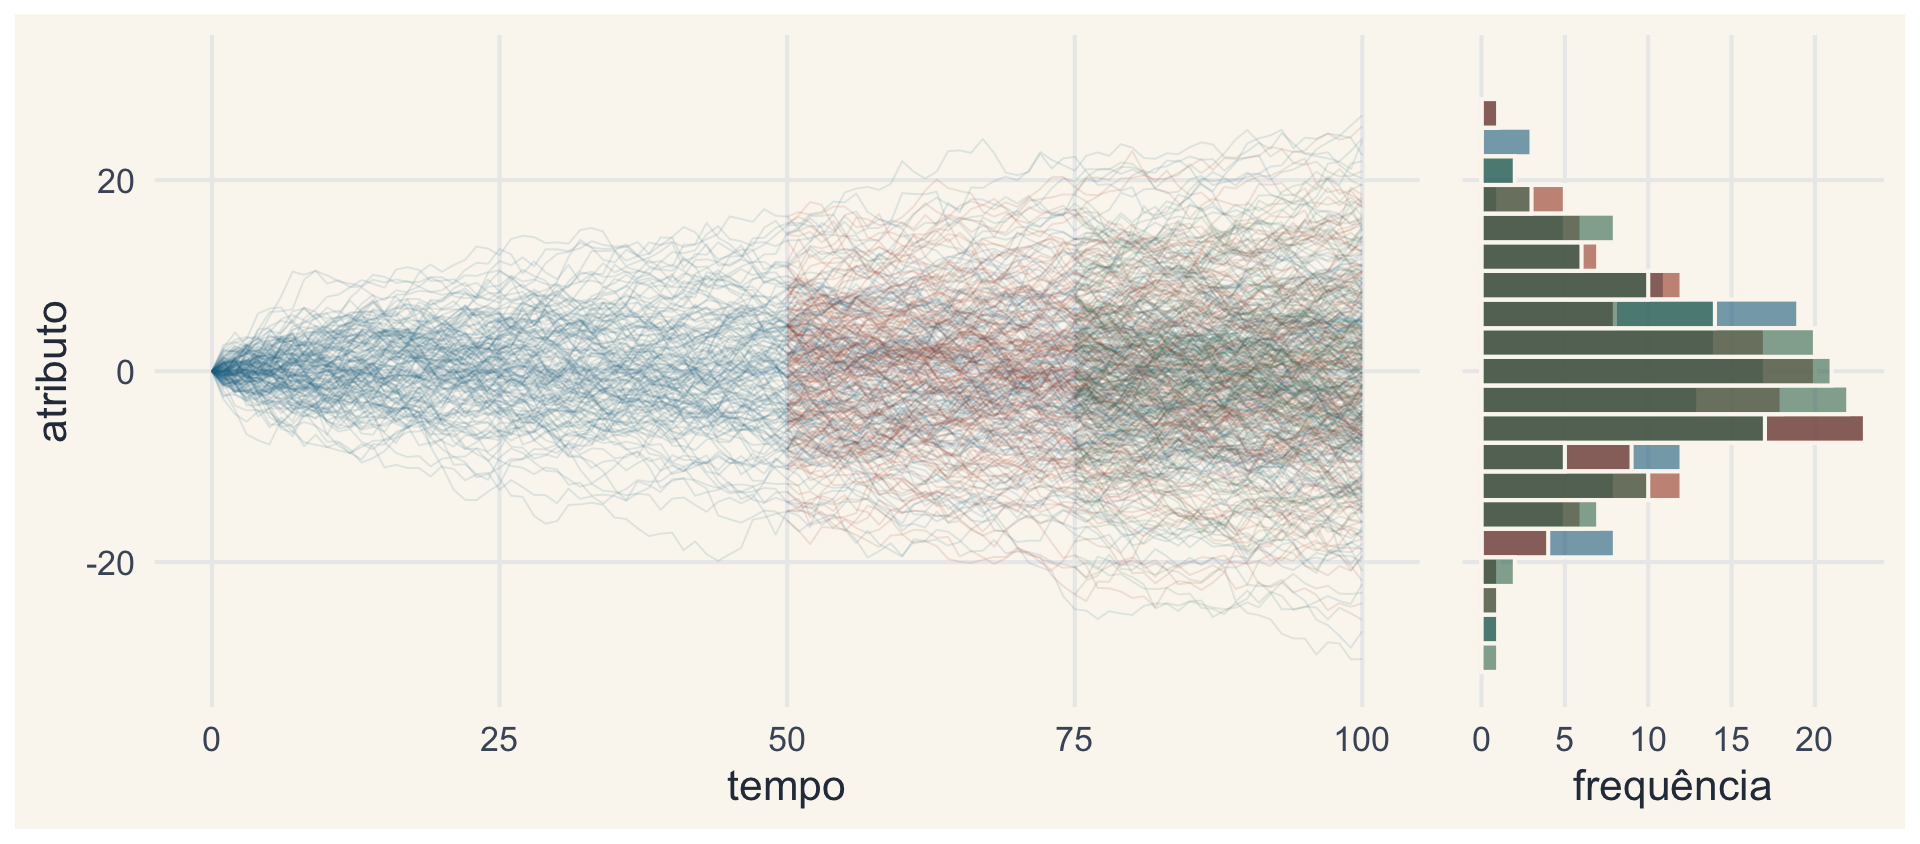
As linhagens que se separaram mais tarde (vermelha e verde) compartilham mais história, e por isso terminam com valores mais parecidos entre si. É a ideia da matriz C, no bloco 3.
Por que normal? O teorema do limite central
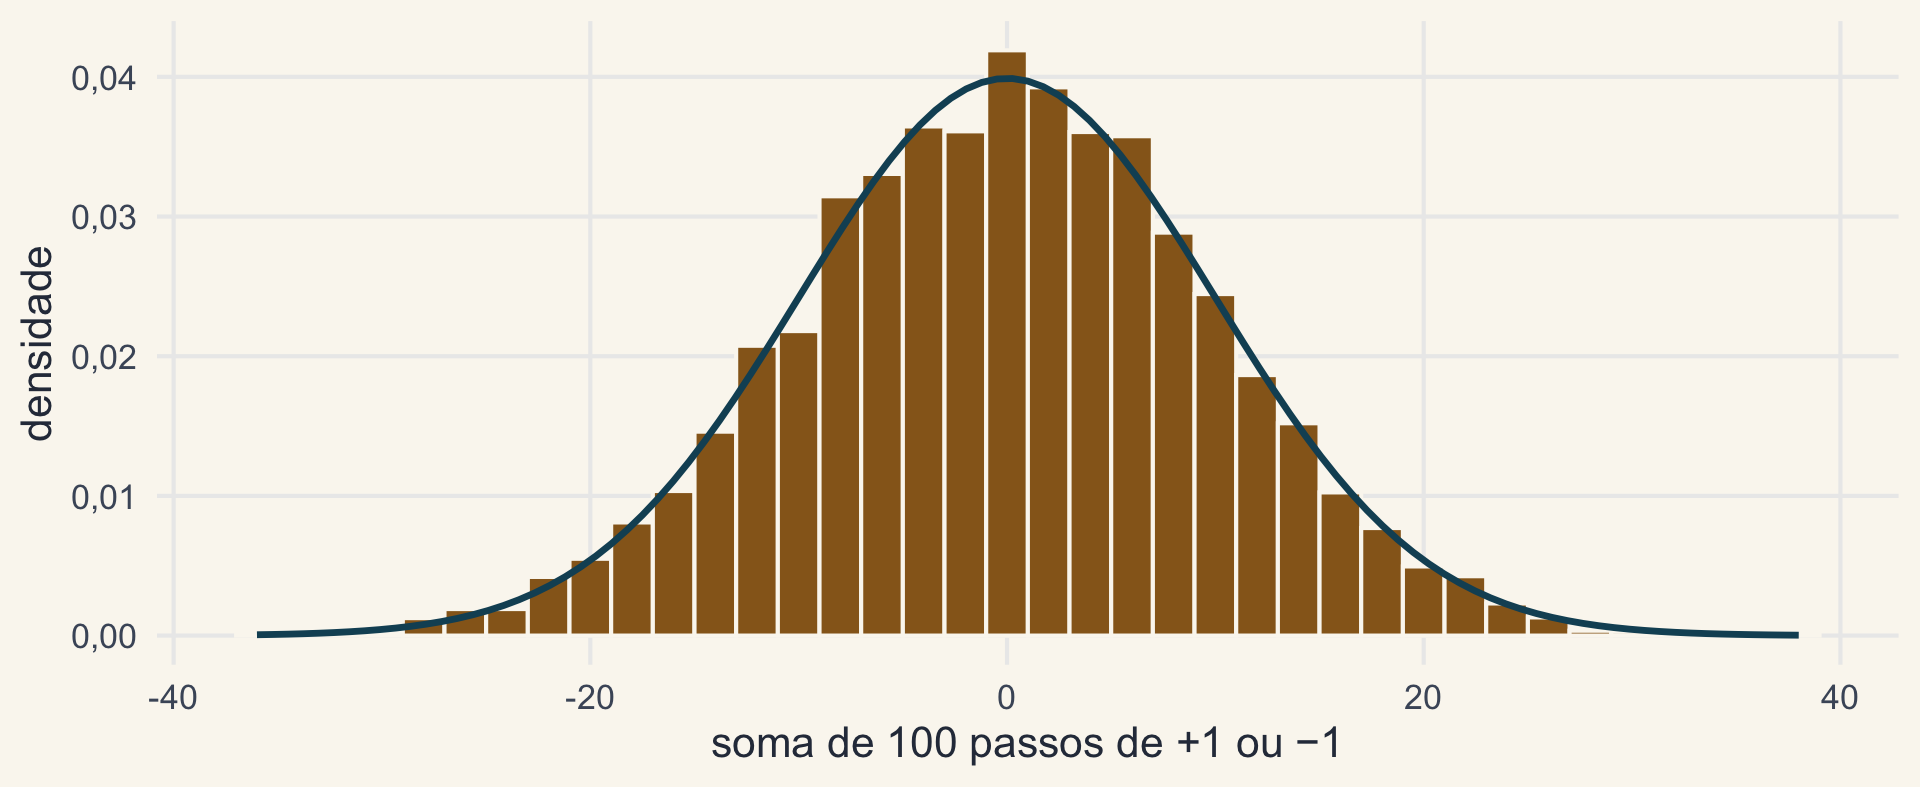
A soma de muitos passos pequenos e independentes tende a uma distribuição normal, qualquer que seja a distribuição de cada passo.
A taxa \(\sigma^2\)
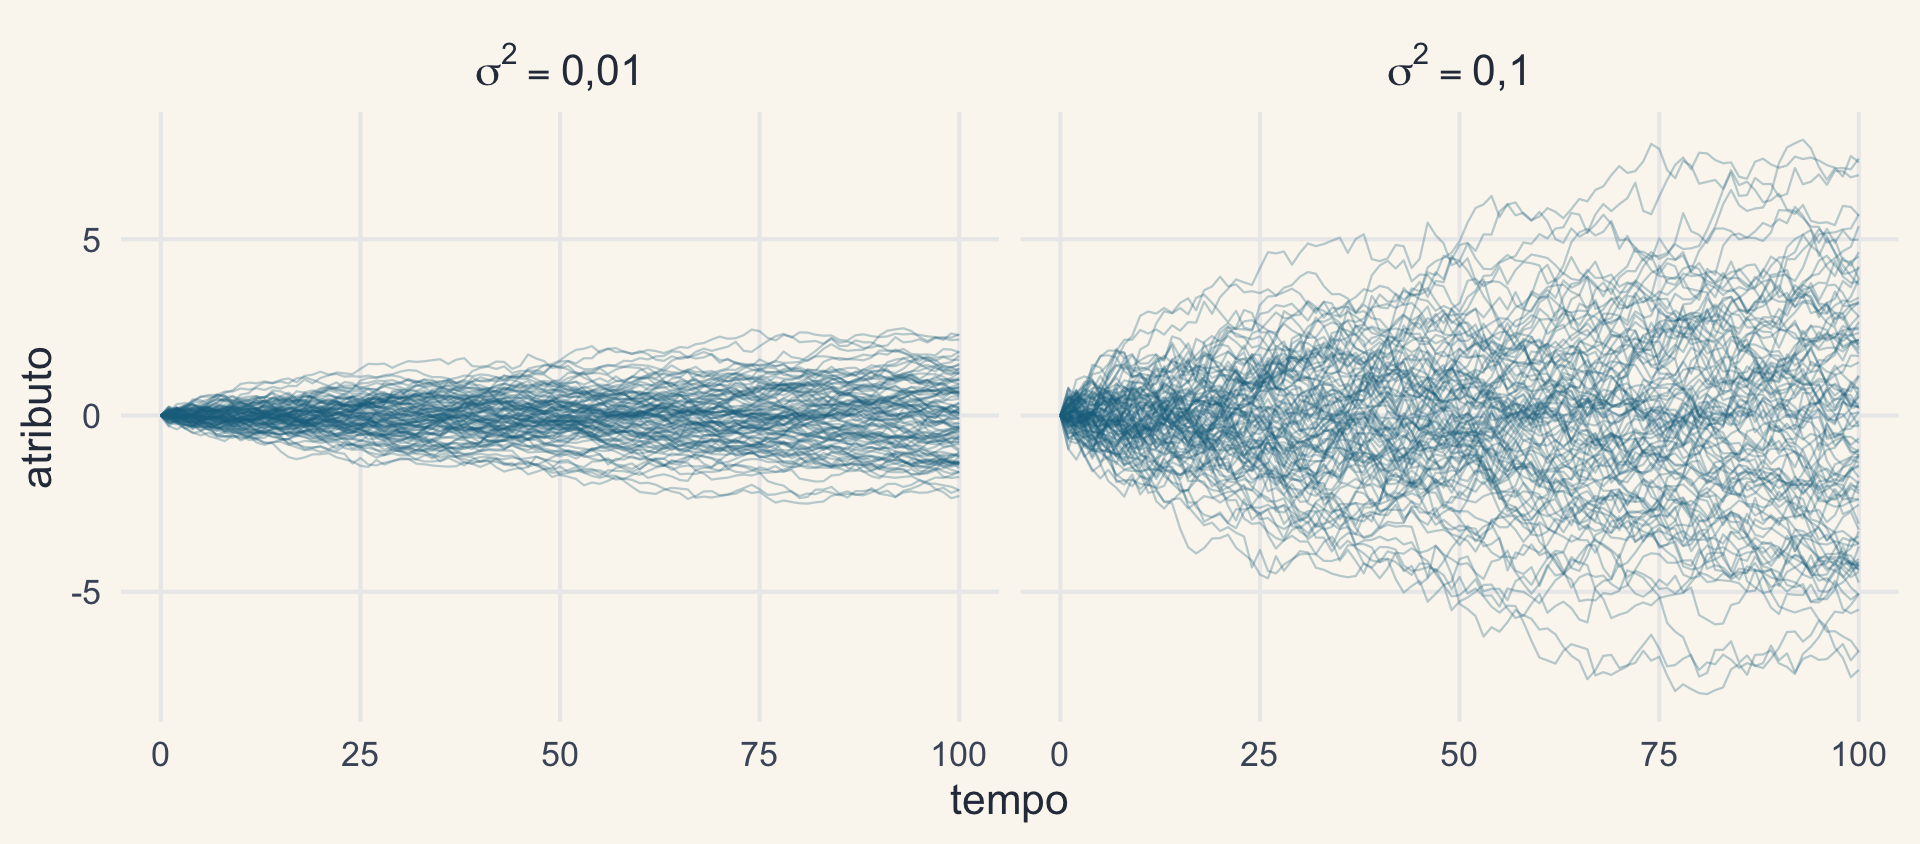
Mesmas sementes nos dois painéis: só muda a taxa. Butler & King (2004) ilustram o BM da mesma forma, ao lado do OU.
A variância cresce com o tempo
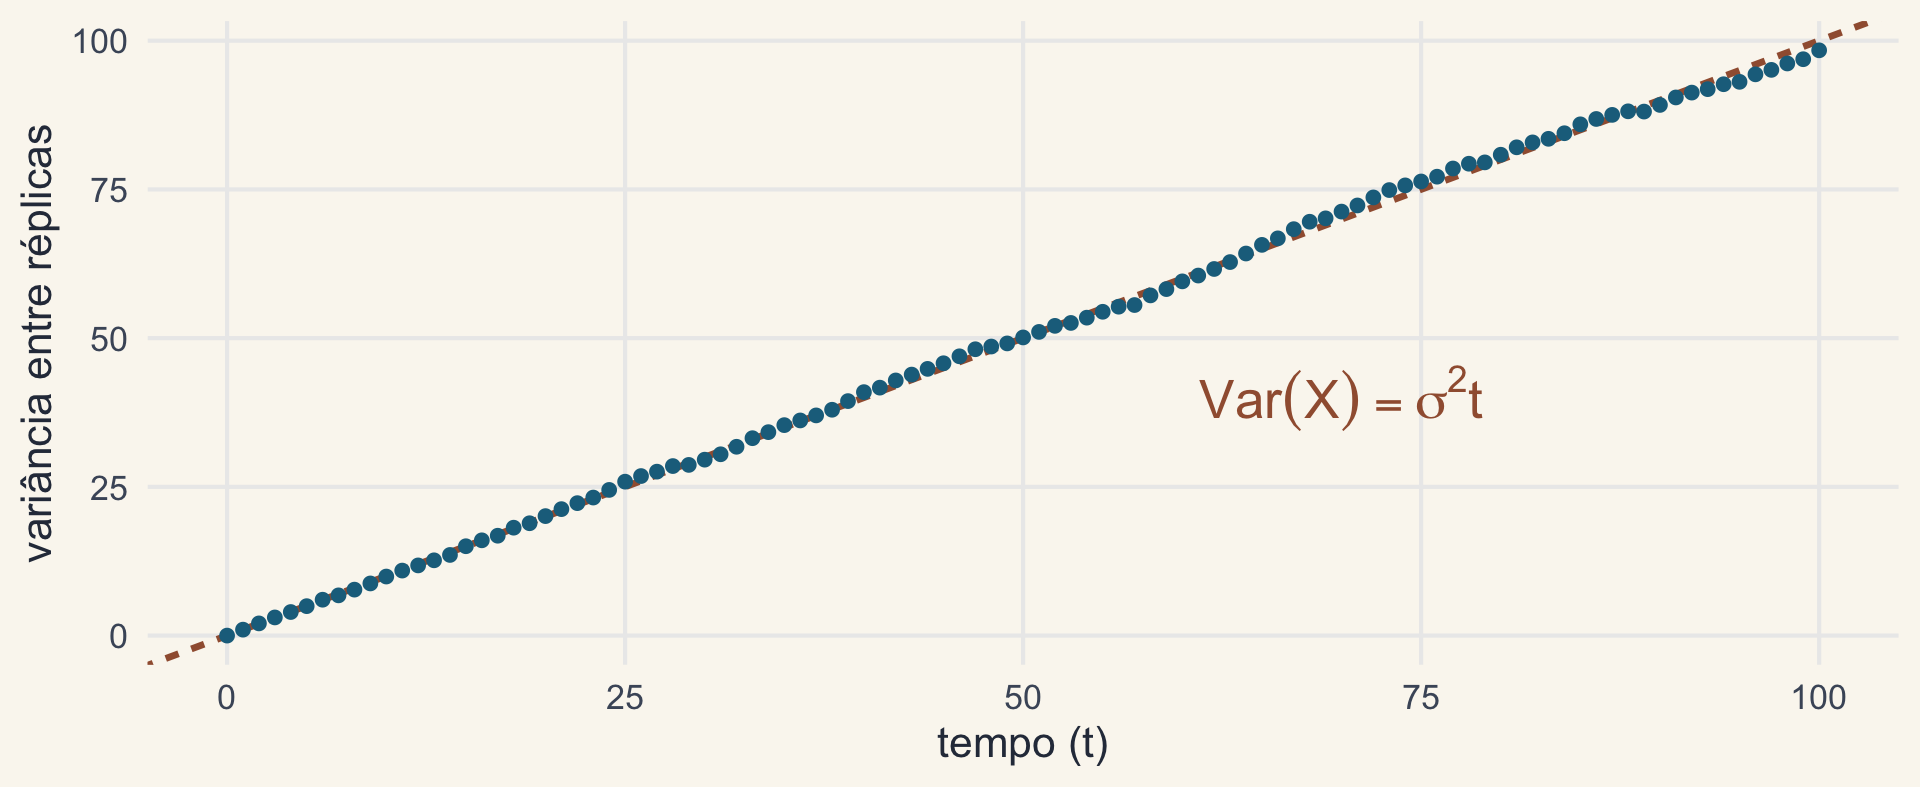
Com \(\sigma^2 = 1\), a inclinação estimada nas simulações é 1,00: a variância entre linhagens cresce linearmente com o tempo.
Quando a evolução é descrita por BM?
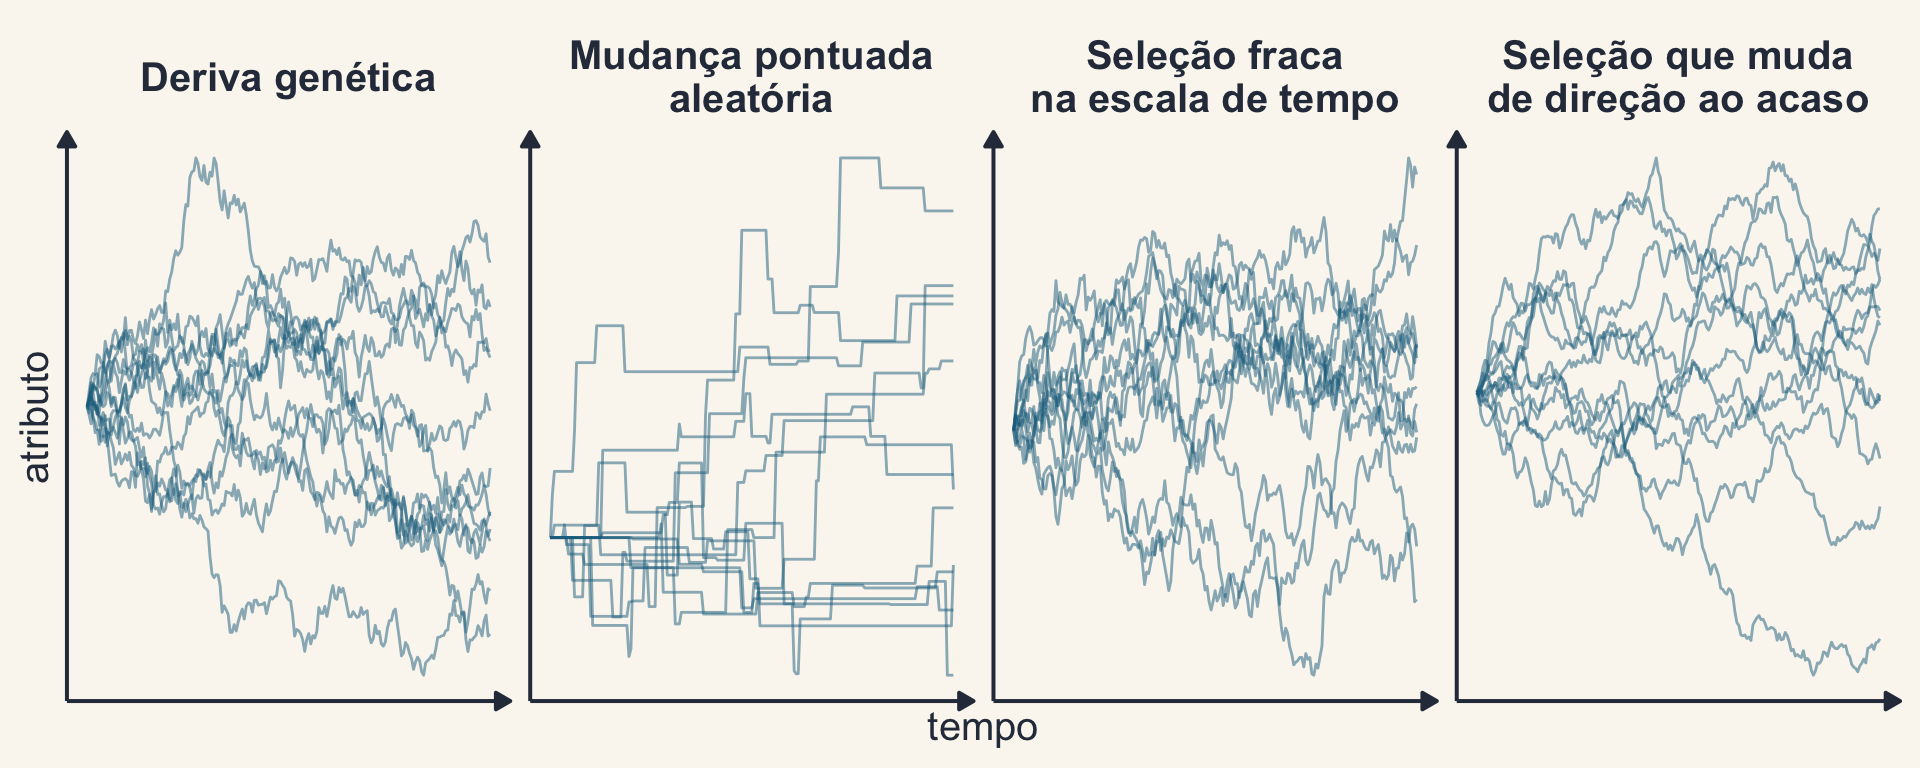
Quatro processos (deriva; mudança pontuada aleatória; seleção fraca em relação à escala de tempo considerada; seleção que muda de direção aleatoriamente ao longo do tempo) produzem leques como o do BM.
Matriz de distância patrística
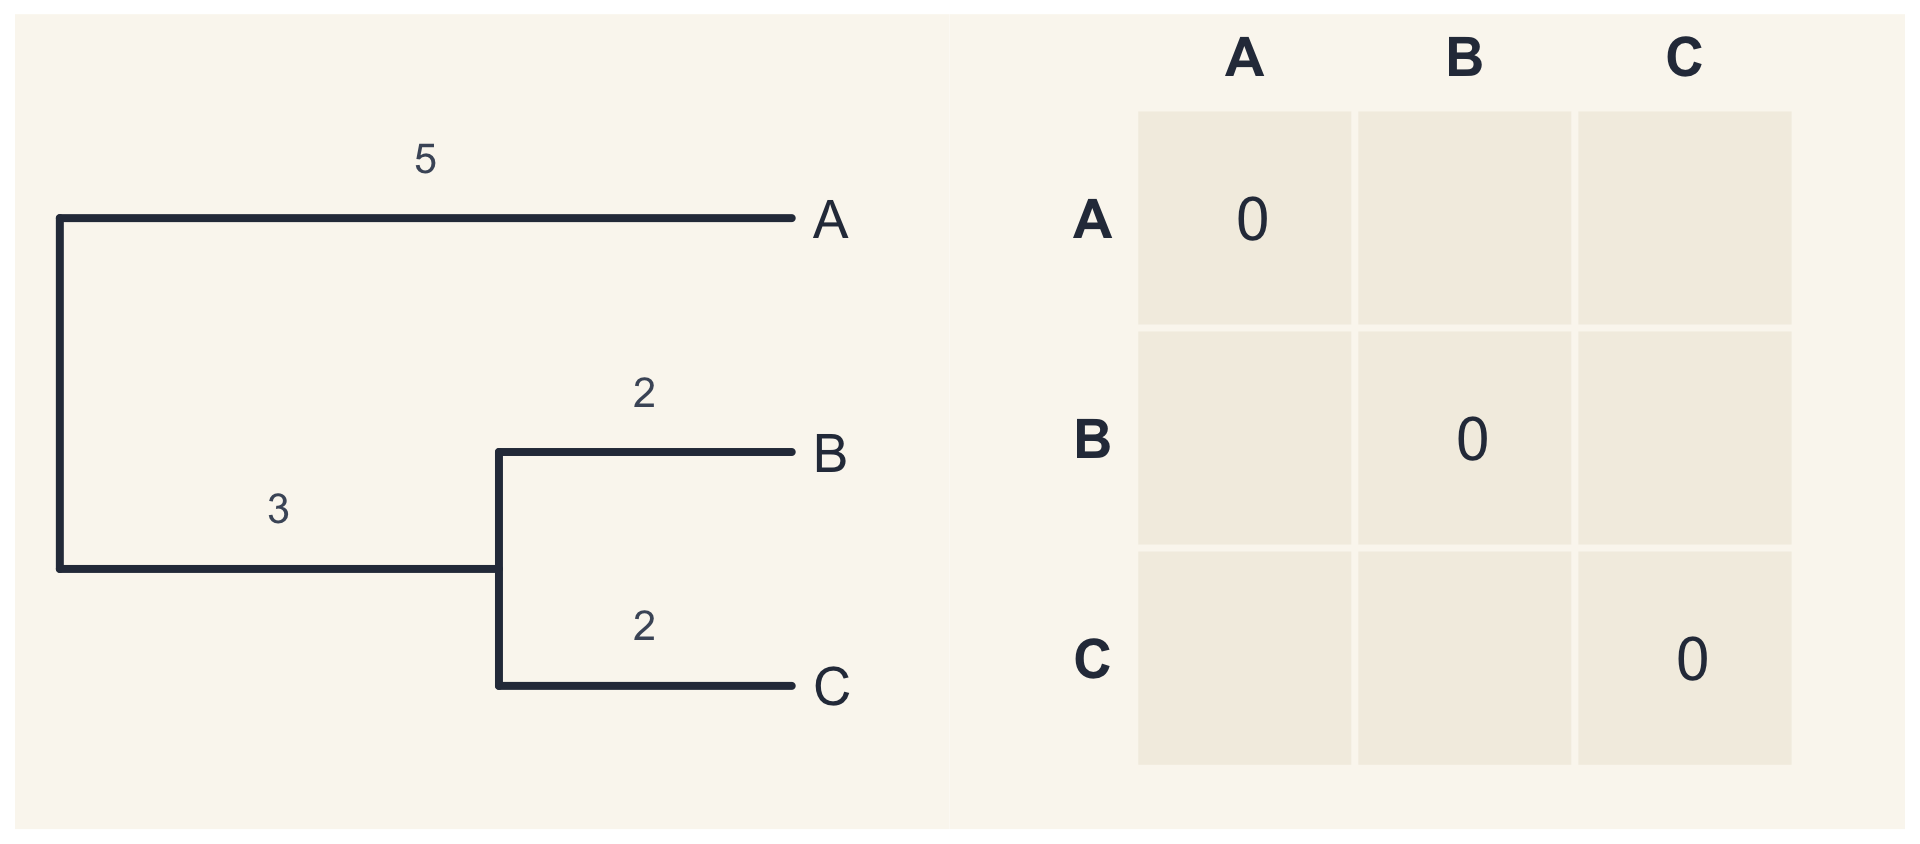
Matriz de distância patrística
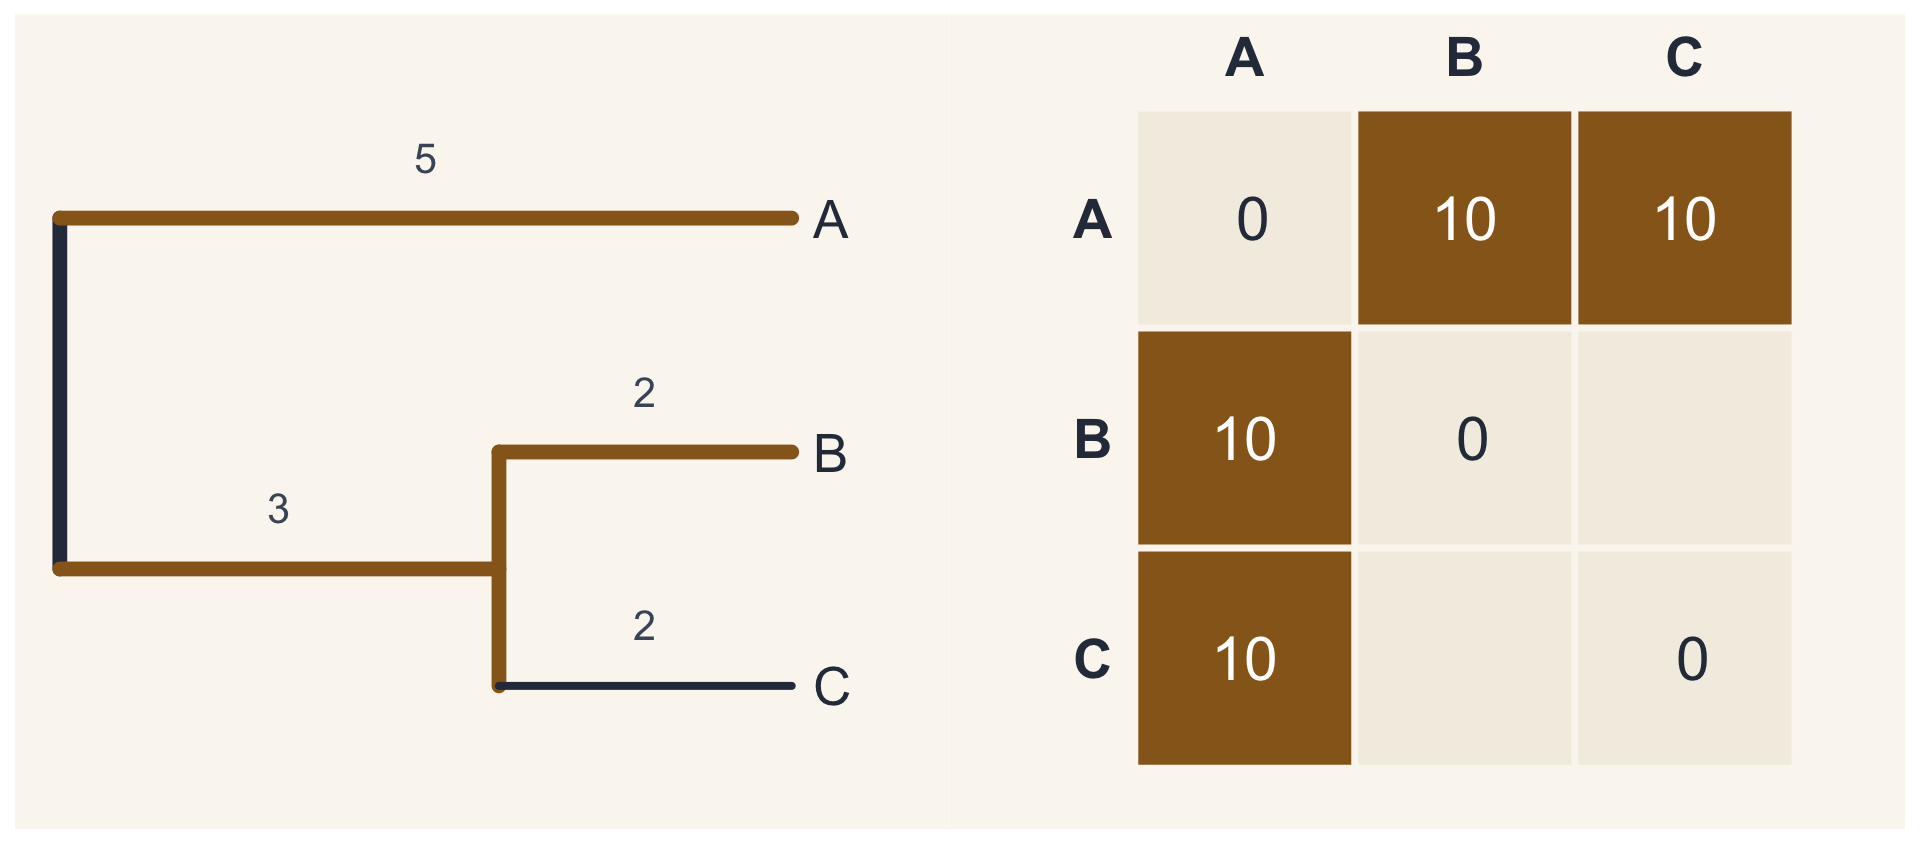
\(d(A, B) = 5 + 3 + 2 = 10\)
Matriz de distância patrística
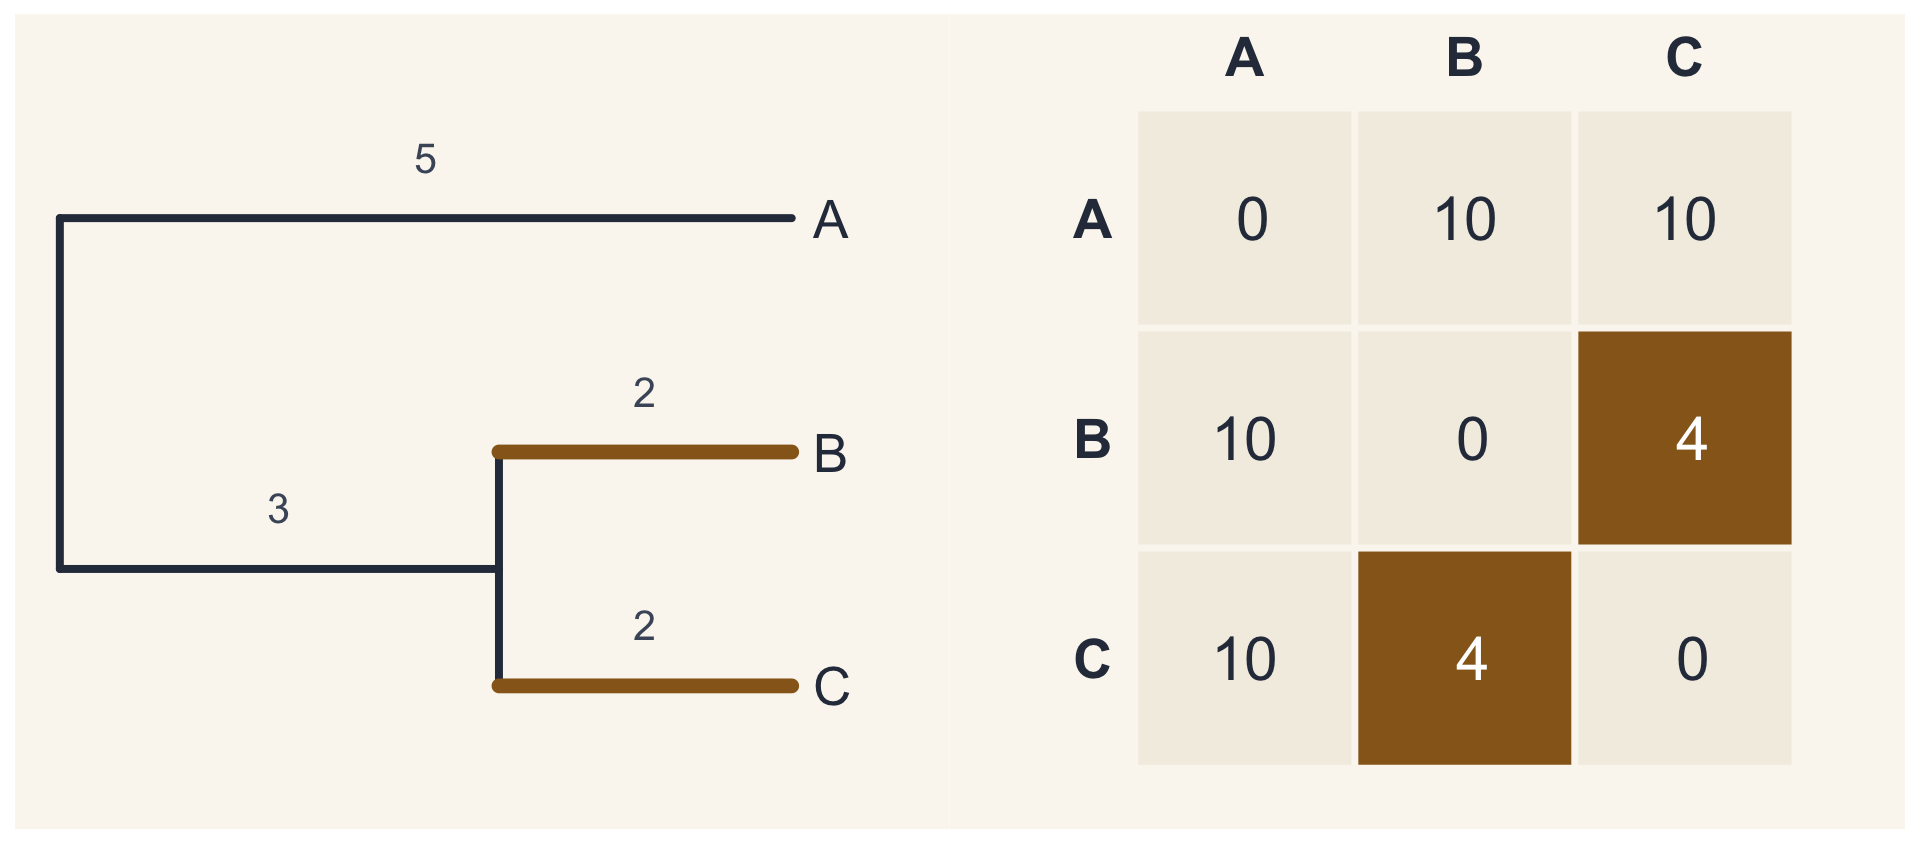
\(d(B, C) = 2 + 2 = 4\): a distância soma os ramos não compartilhados.
Matriz de variância-covariância
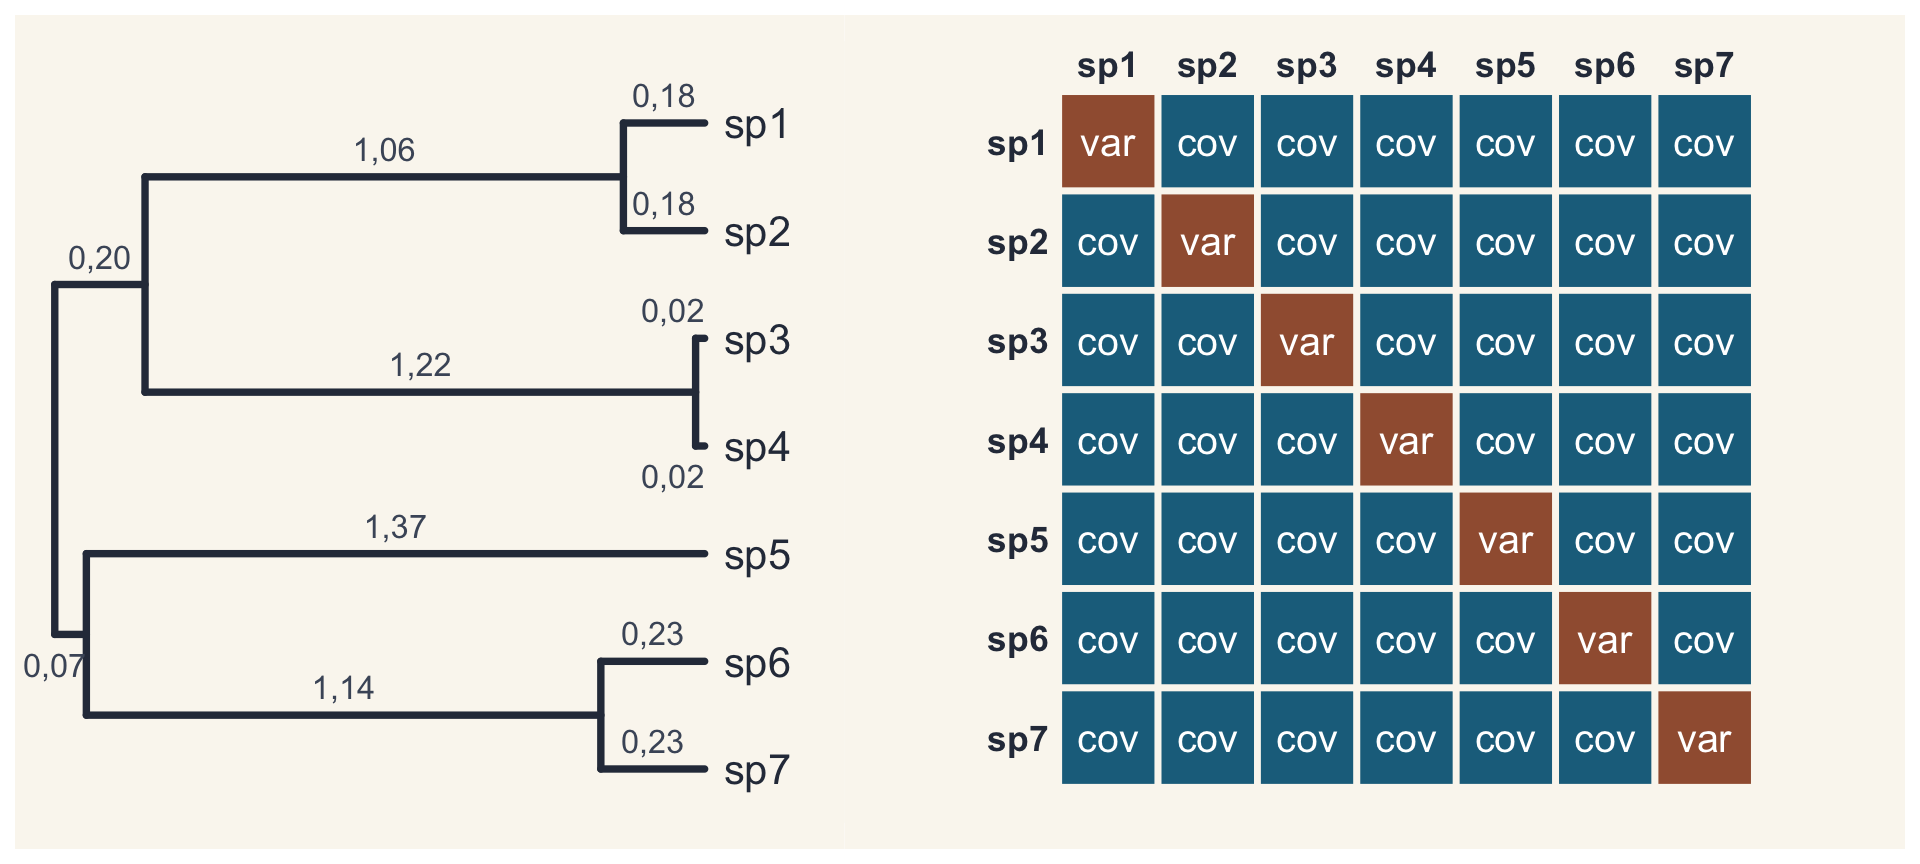
Exemplo de Freckleton, Harvey & Pagel (2002), redesenhado: a árvore-guia do curso.
Matriz de variância-covariância
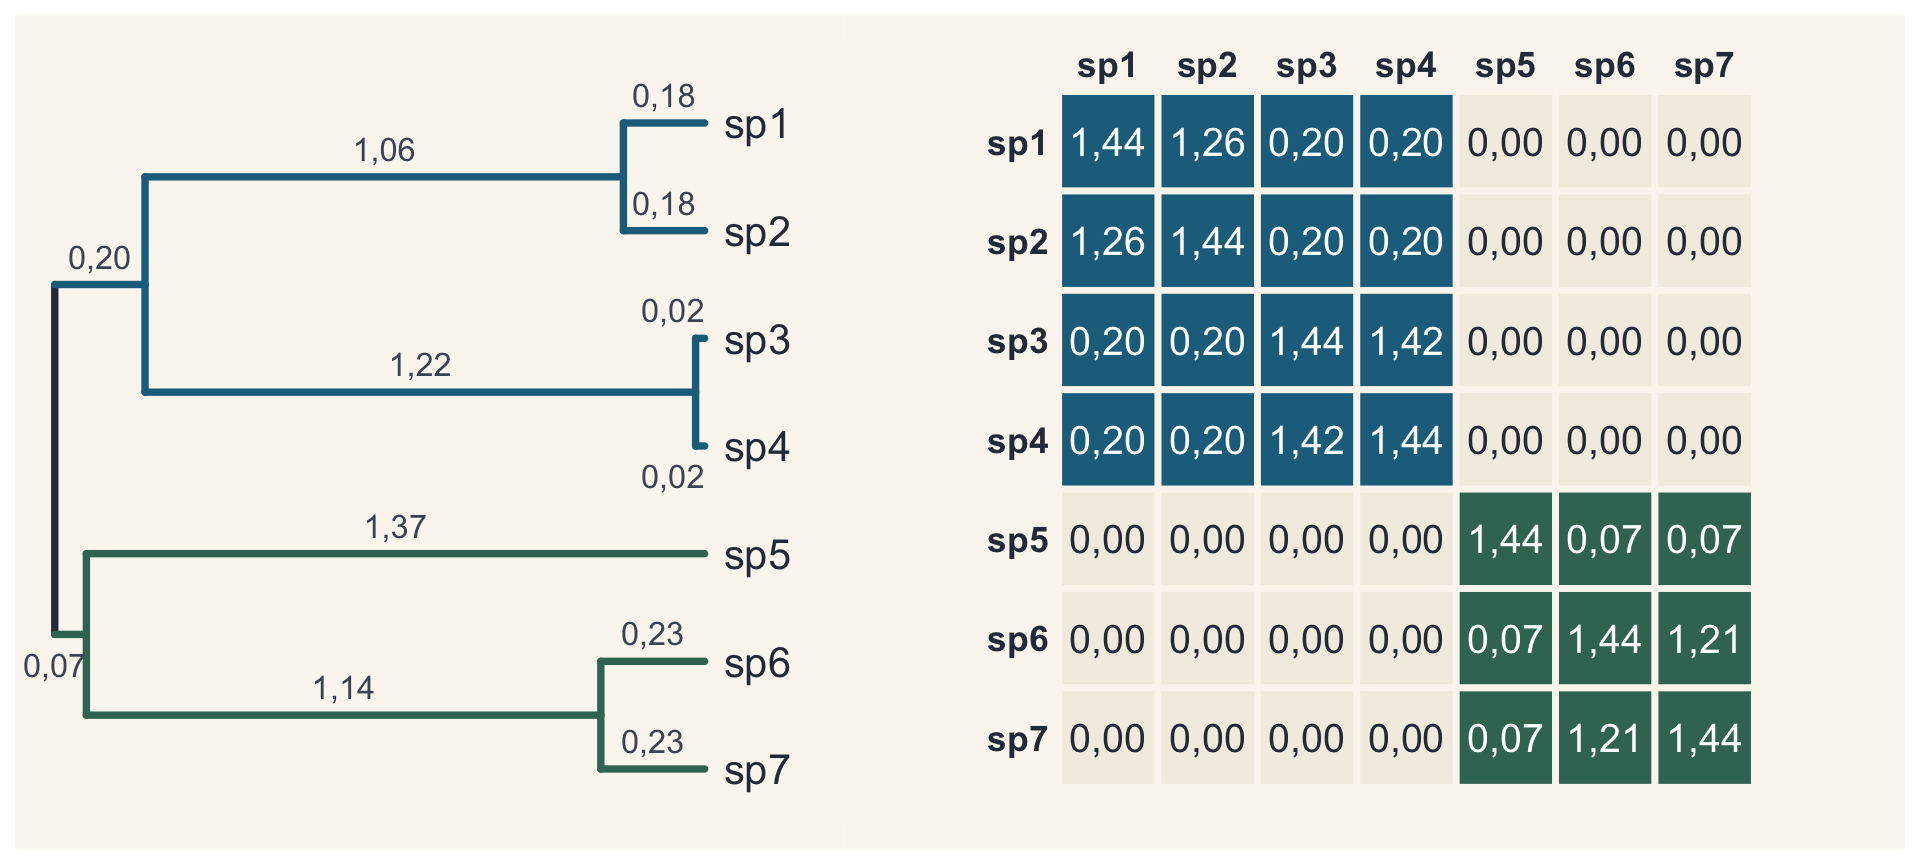
Espécies de clados que só se encontram na raiz têm covariância zero.
Matriz de variância-covariância
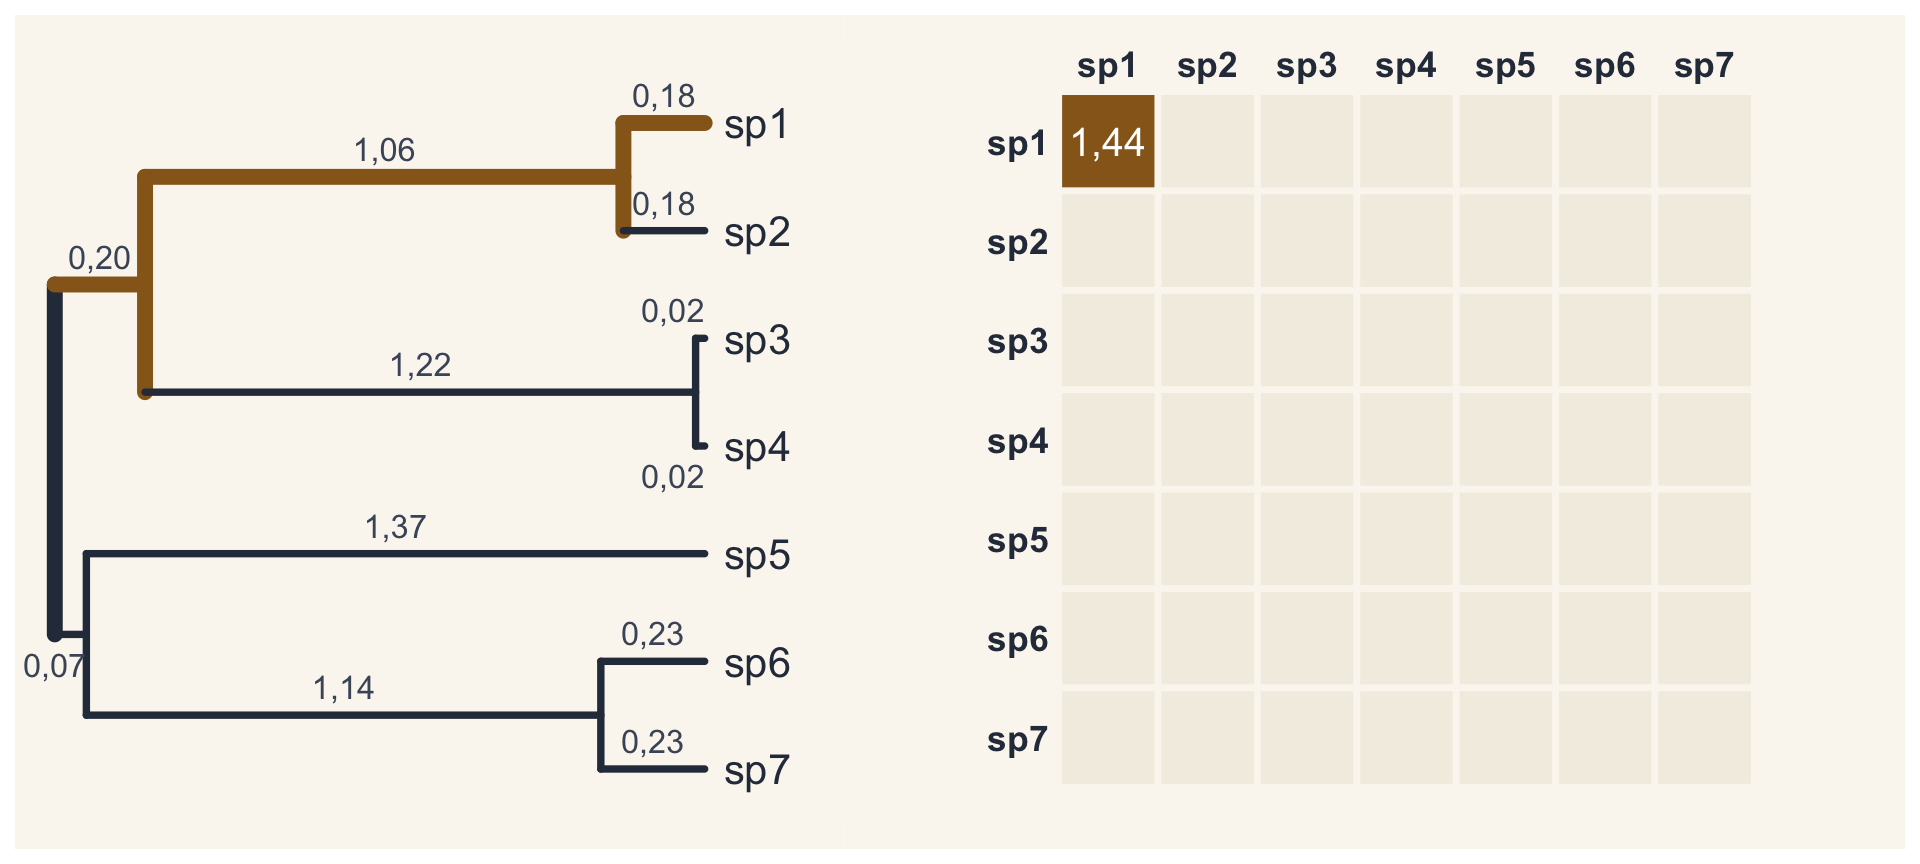
\(\text{var}(sp_1) = 0{,}20 + 1{,}06 + 0{,}18 = 1{,}44\): o caminho inteiro da raiz até a ponta.
Matriz de variância-covariância
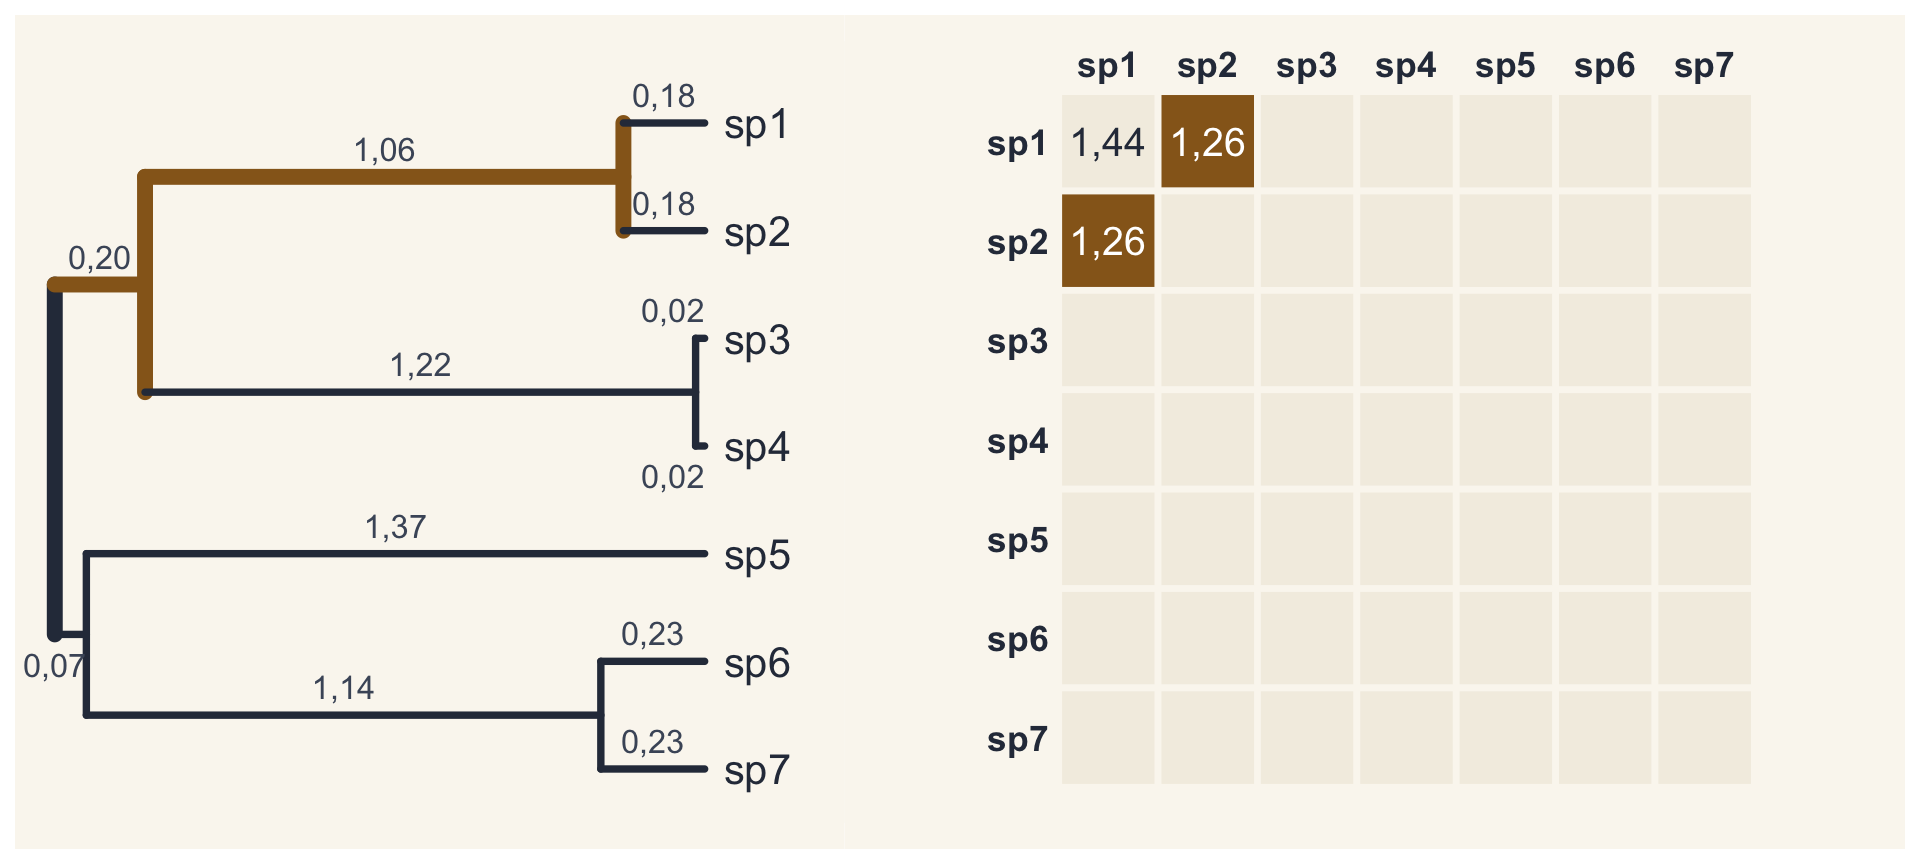
\(\text{cov}(1, 2) = 0{,}20 + 1{,}06 = 1{,}26\): só o caminho compartilhado.
Matriz de variância-covariância
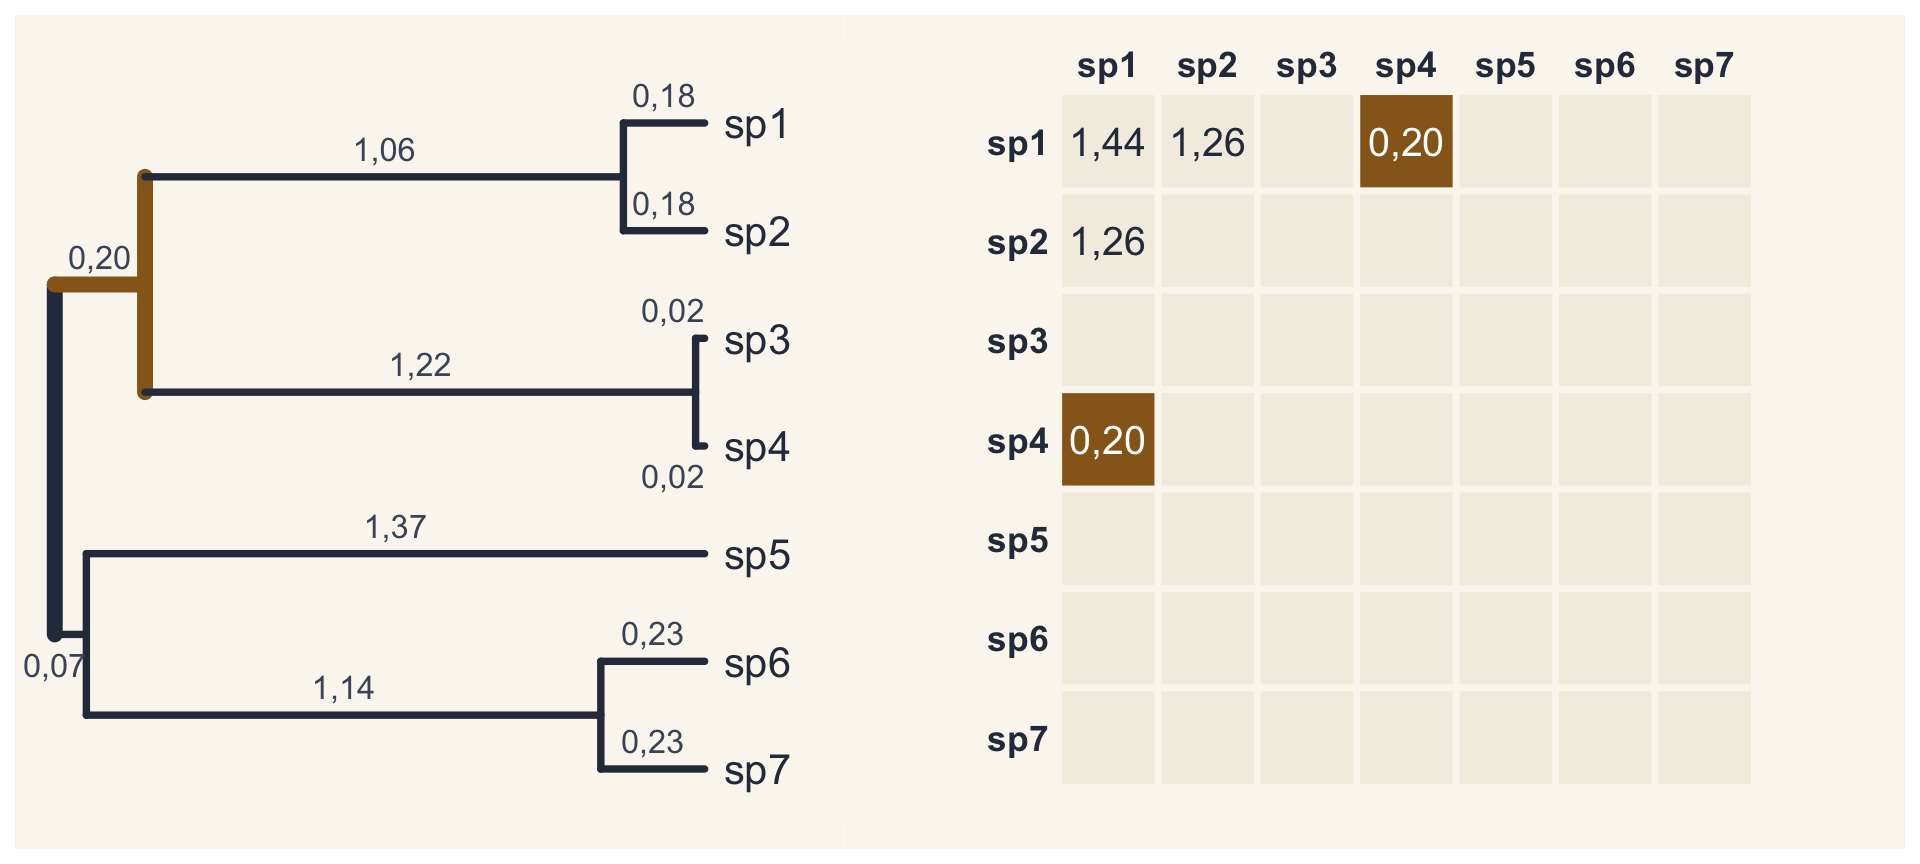
\(\text{cov}(1, 4) = 0{,}20\)
Matriz de variância-covariância
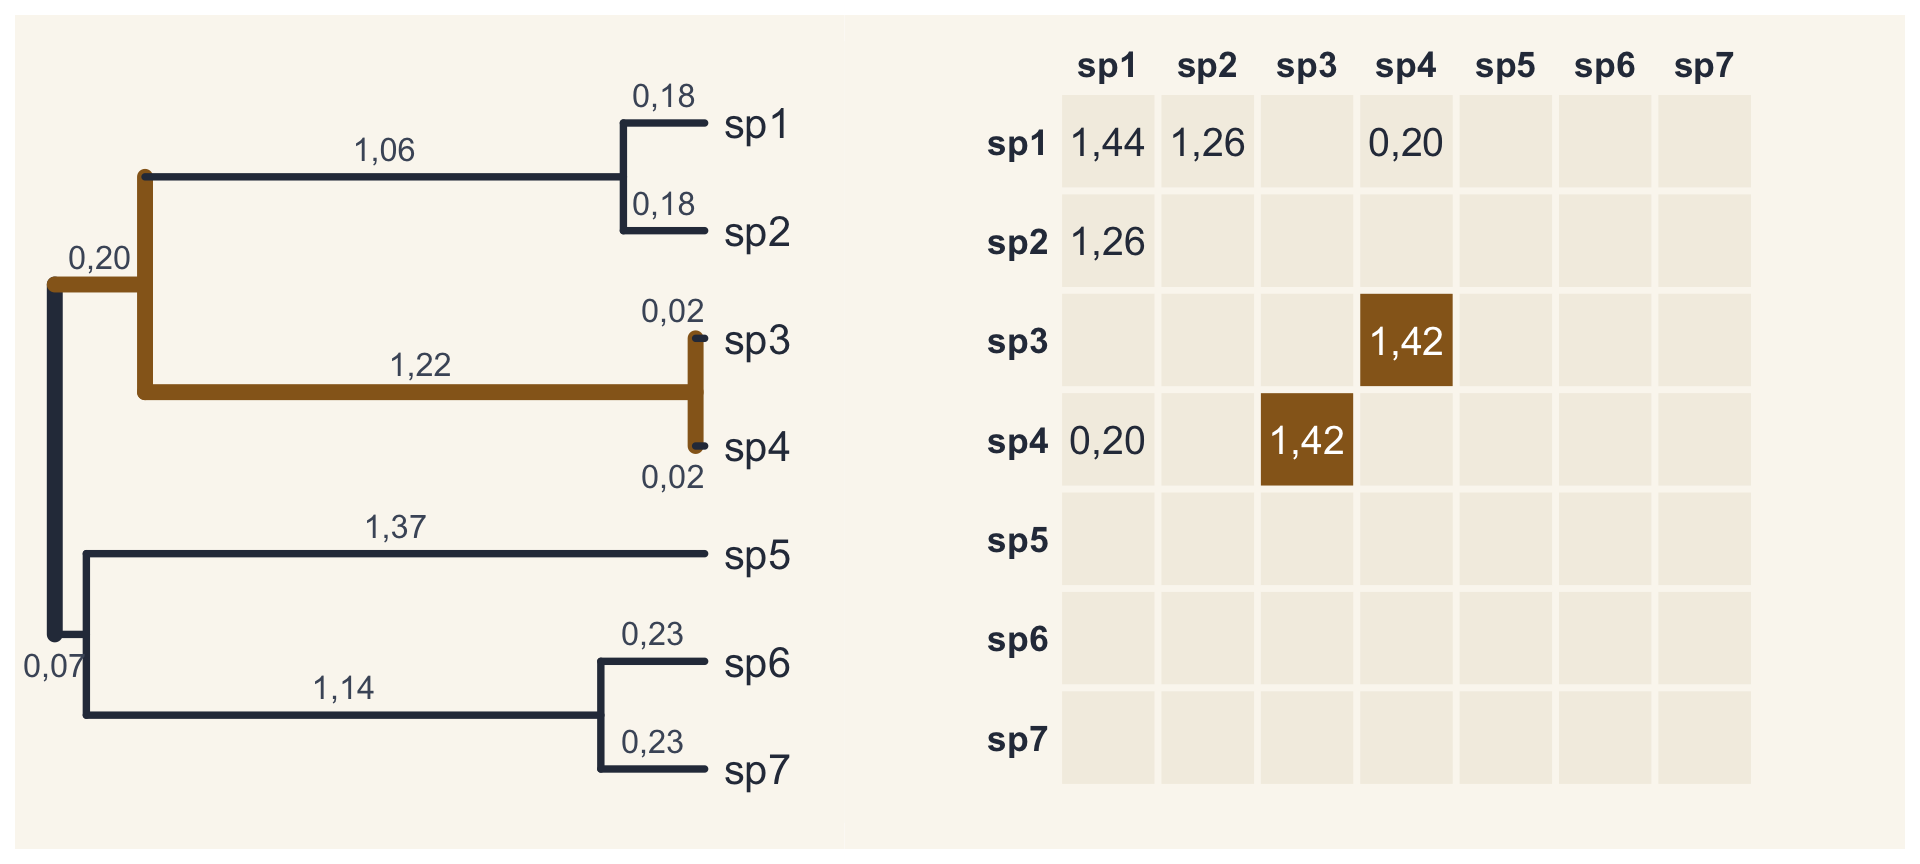
\(\text{cov}(3, 4) = 0{,}20 + 1{,}22 = 1{,}42\)
Matriz de variância-covariância
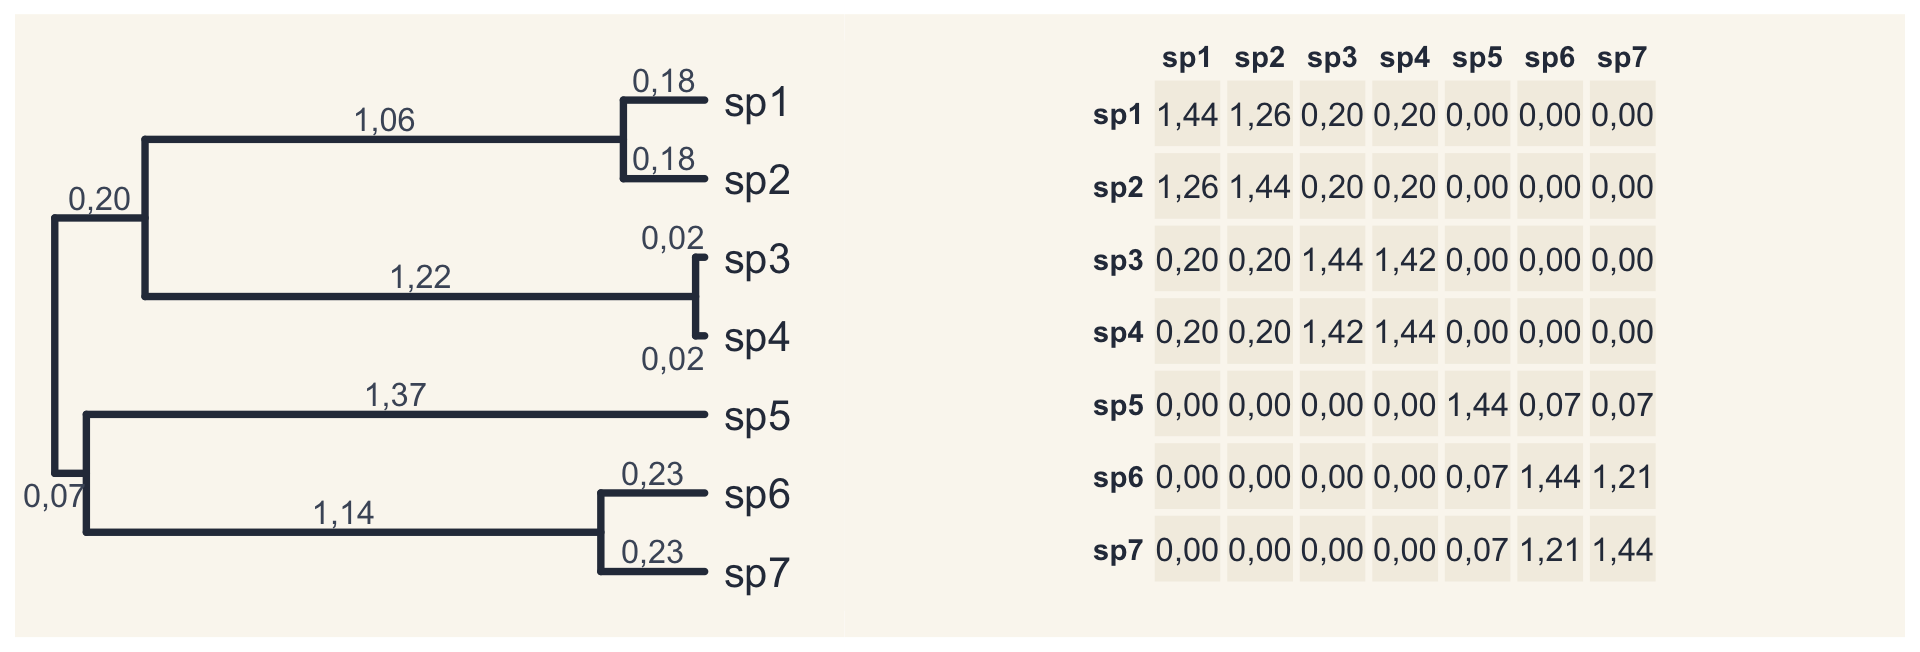
Espécies 3 e 4 são mais parecidas entre si (maior covariância em termos de fenótipo) do que as espécies 1 e 2, porque compartilham maior proporção de história evolutiva comum (1,42 contra 1,26).
A mesma filogenia pode gerar diferentes matrizes
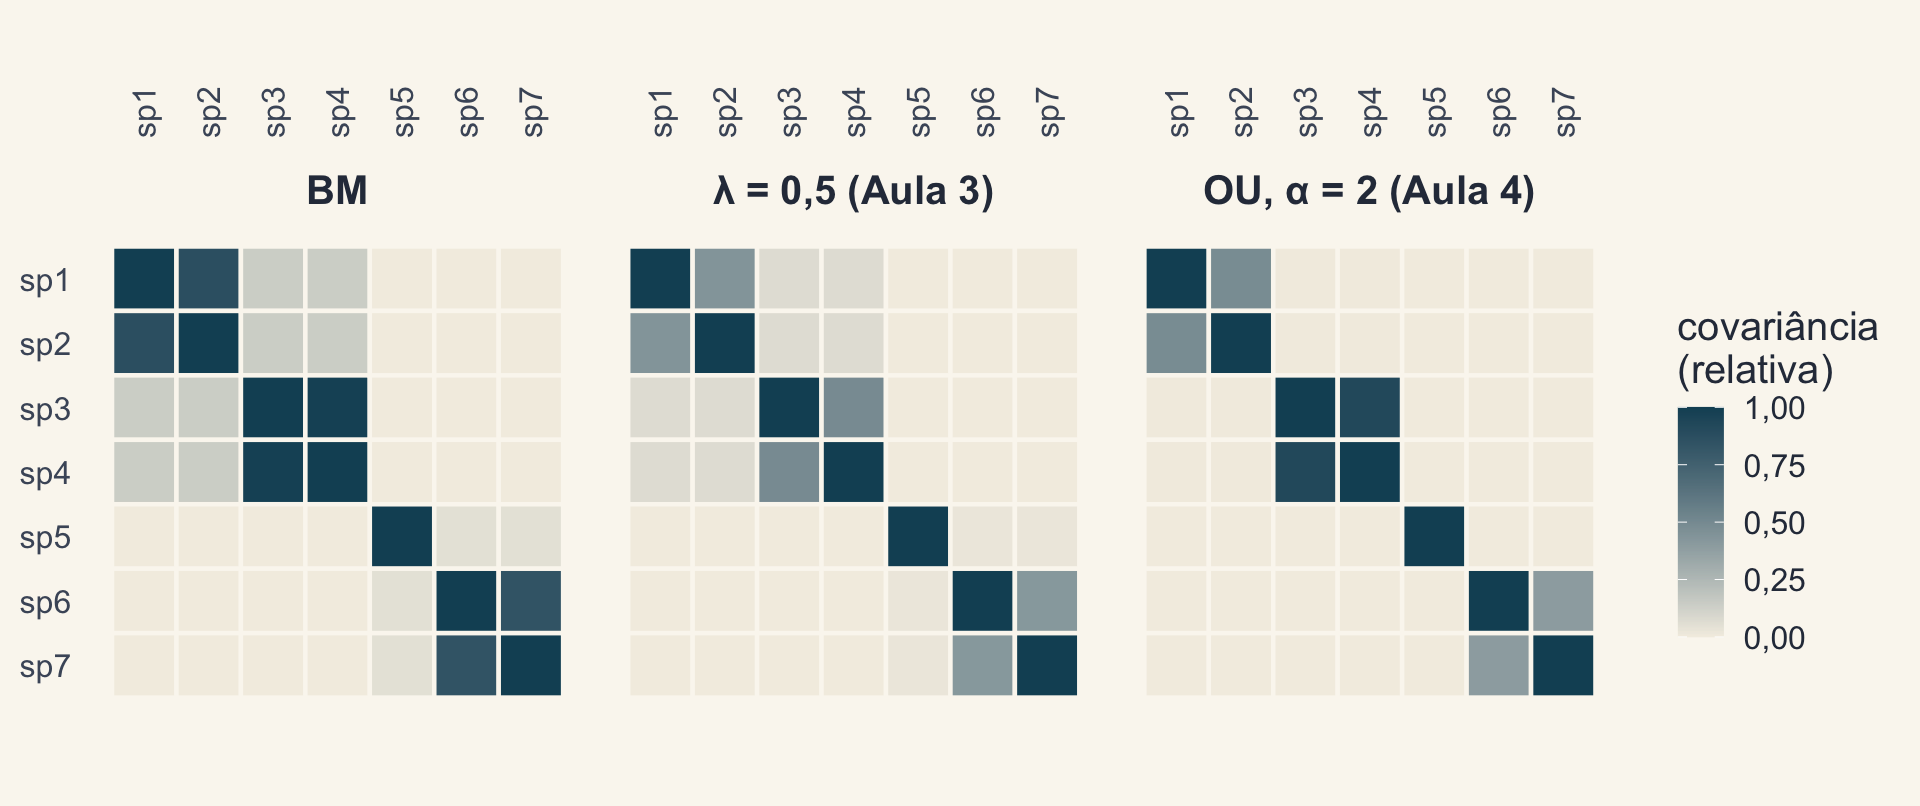
Cada modelo evolutivo transforma a árvore numa matriz diferente: é assim que o λ (Aula 3) e o OU (Aula 4) entram nos métodos.
Estrela × árvore
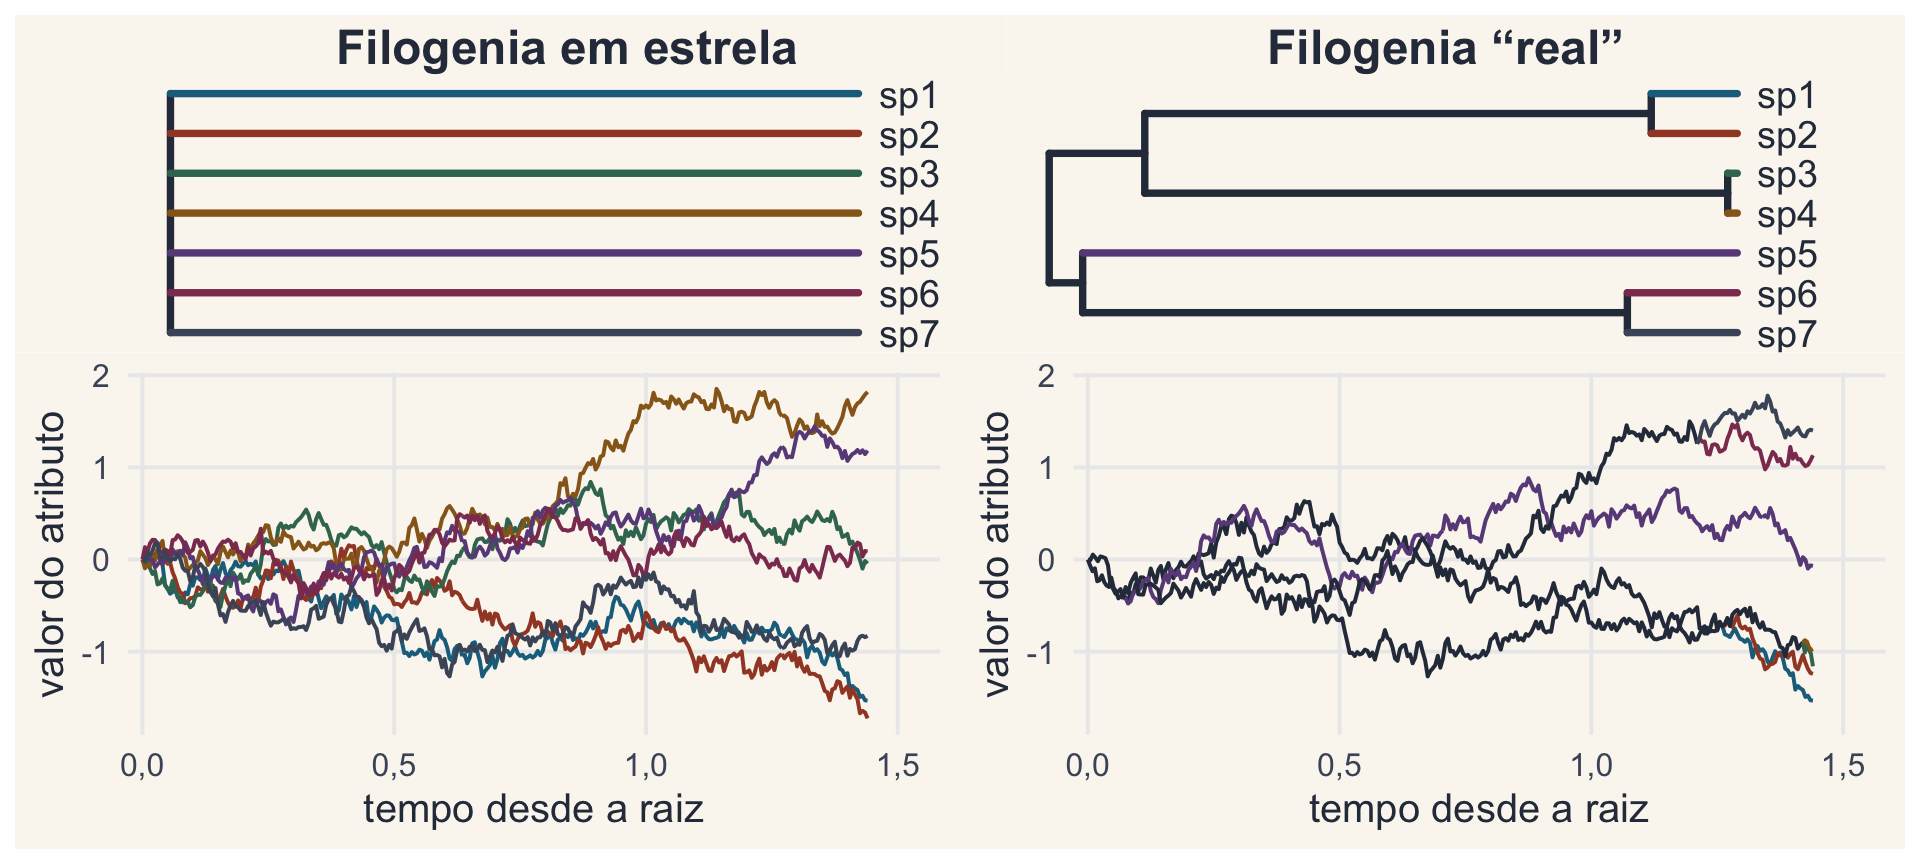
Na estrela, assumimos que as espécies são independentes; na árvore, as espécies têm uma estrutura de parentesco.
O parentesco cria covariação
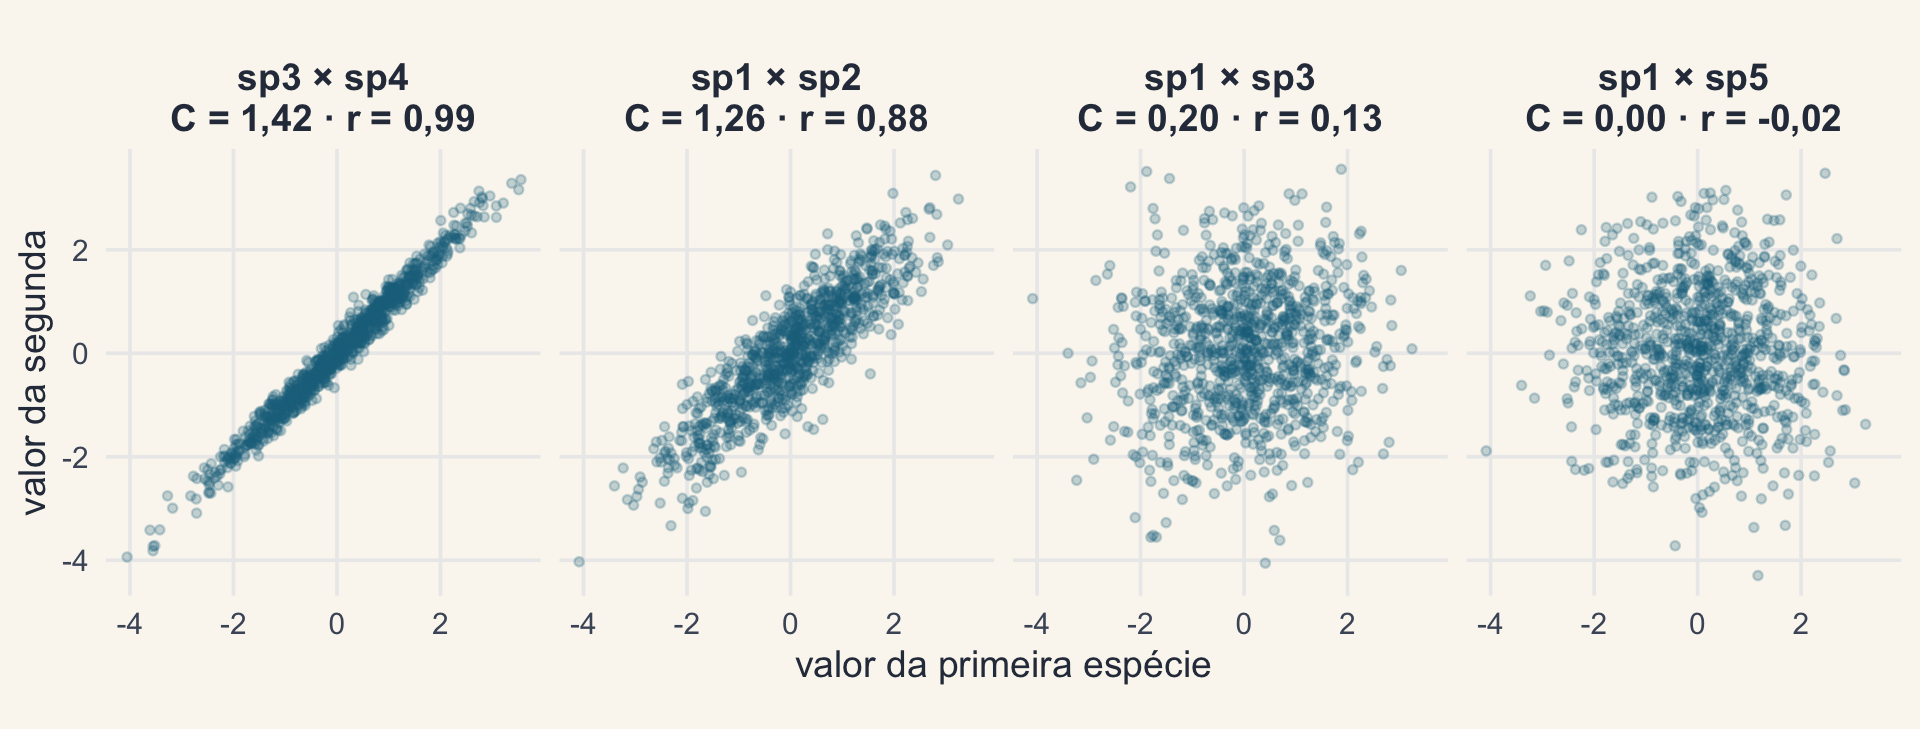
Em 1000 réplicas de BM na árvore-guia, a correlação entre duas espécies acompanha o caminho que elas compartilham.
A covariância das réplicas é σ²C
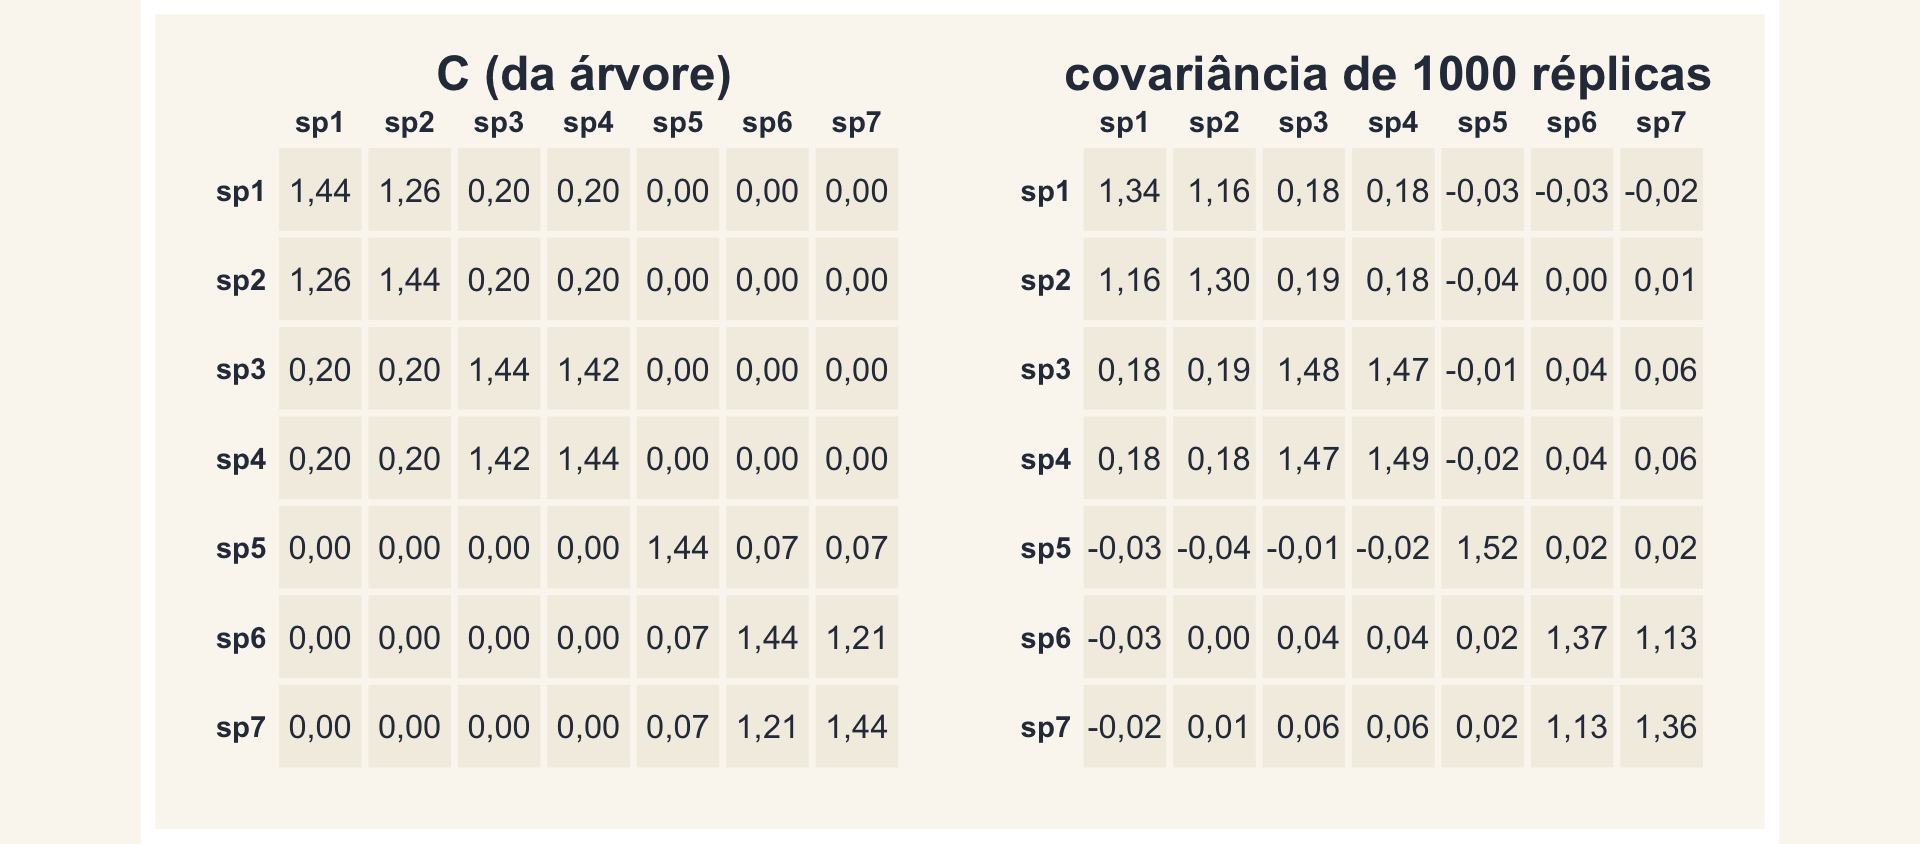
Com \(\sigma^2 = 1\), a covariância entre as pontas, estimada das simulações, reproduz C.
Por que isso importa: o erro tipo I
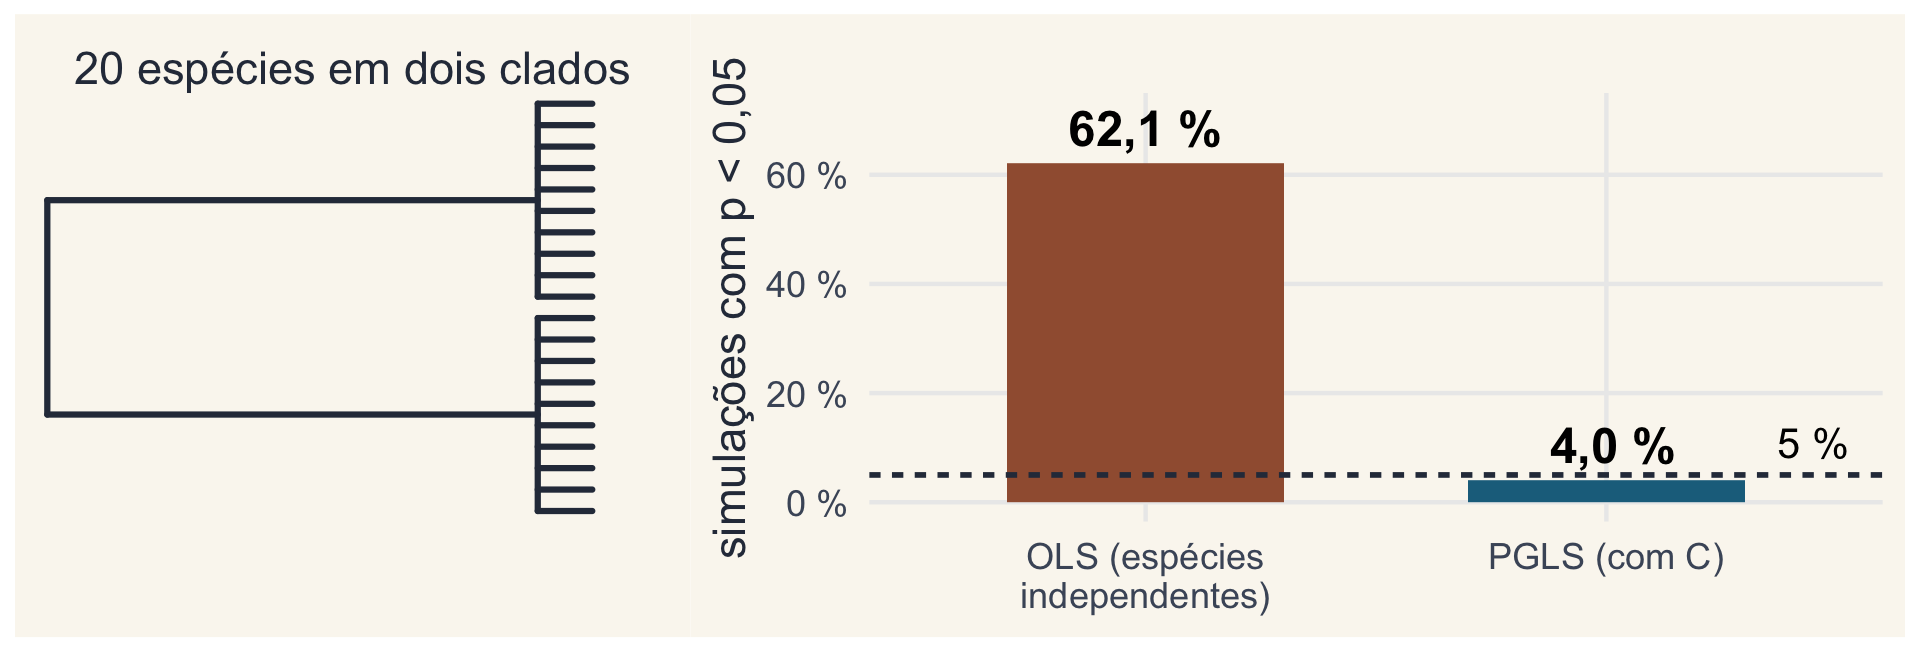
Dois atributos independentes, simulados por BM 1000 vezes numa árvore de dois clados: a regressão comum acusa relação em 62,1 % das vezes; com C no modelo (PGLS), em 4,0 %.
É o “pior caso” de Felsenstein (1985). O PGLS é o tema da Aula 5.
A ideia de Felsenstein (1985)
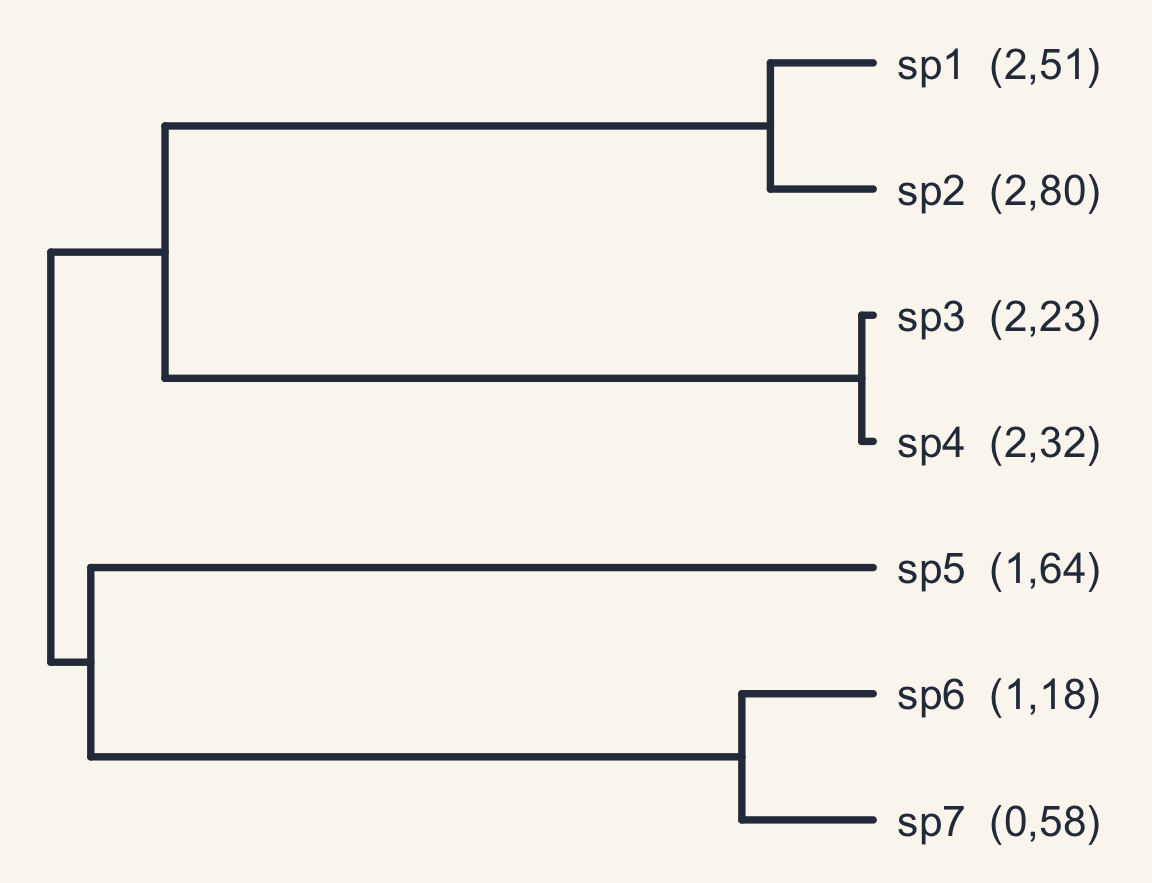
As espécies não são independentes, mas as diferenças entre espécies irmãs são: cada uma surgiu depois da separação, num ramo próprio.
Com \(n\) espécies, há \(n - 1\) contrastes independentes, um por nó.
Felsenstein (1985), Am. Nat. 125: 1–15. Atributo A do exemplo de Freckleton et al. (2002).
Passo 1: o contraste entre duas irmãs
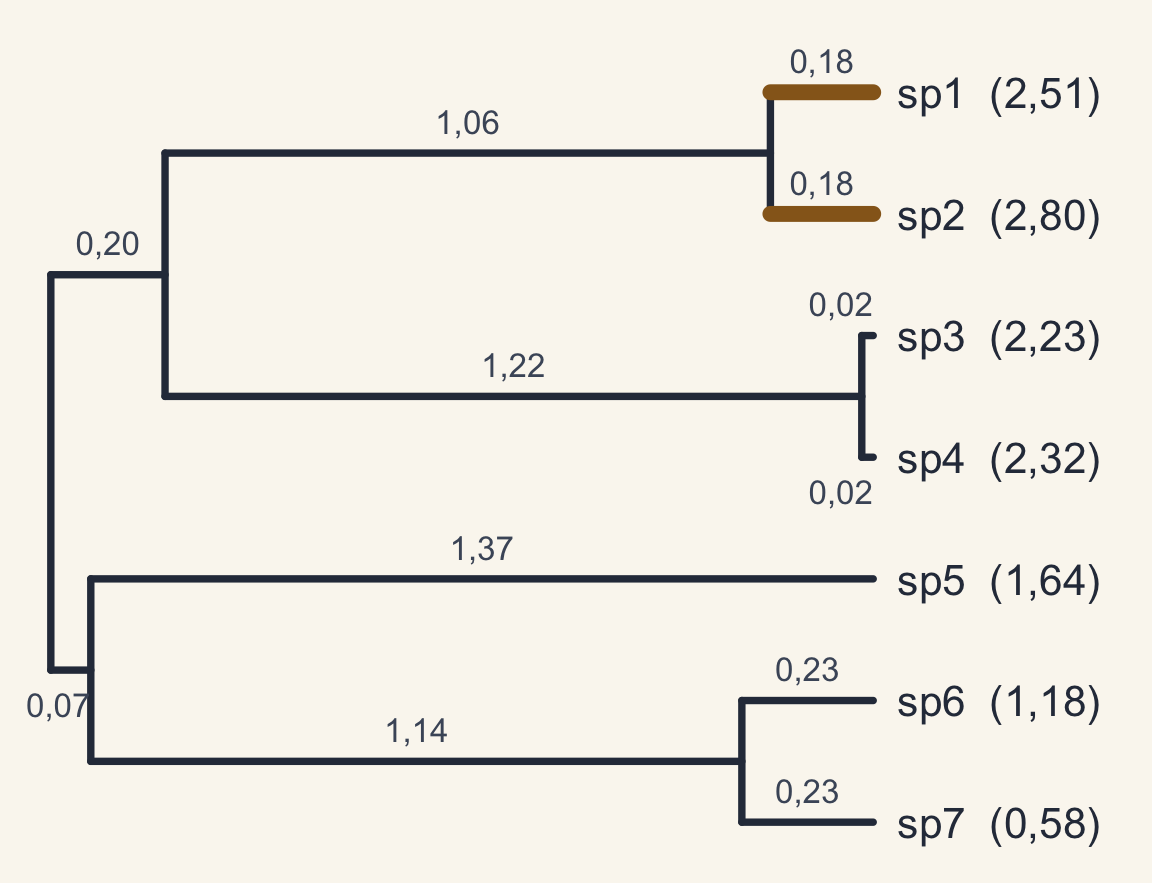
A diferença, padronizada pelo desvio padrão esperado sob BM:
\[c = \frac{x_1 - x_2}{\sqrt{v_1 + v_2}}\]
\[c = \frac{2{,}51 - 2{,}80}{\sqrt{0{,}18 + 0{,}18}} = -0{,}48\]
Passo 2: o valor do nó
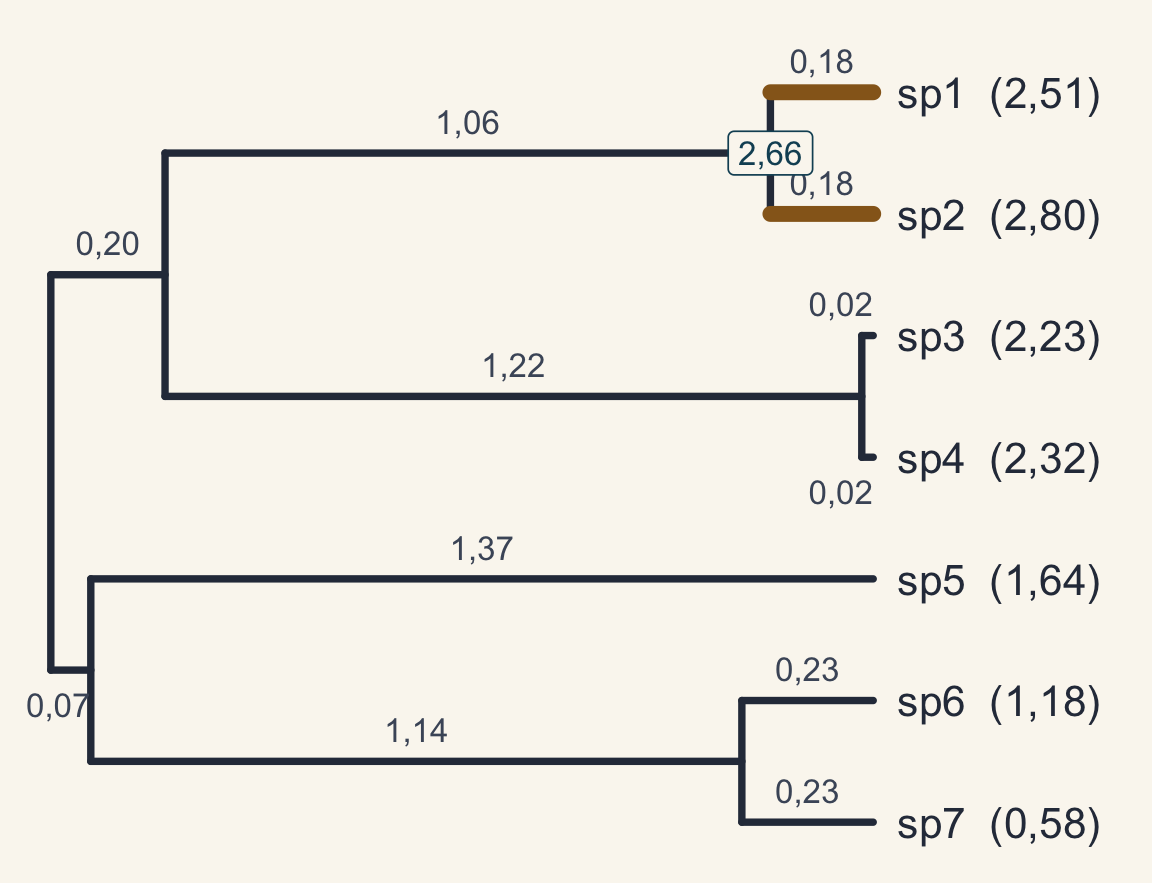
Média dos filhos, ponderada pelo inverso dos ramos:
\[x_k = \frac{x_1/v_1 + x_2/v_2}{1/v_1 + 1/v_2}\]
Com ramos iguais, é a média simples: \(x_{10} = 2{,}66\).
Passo 3: alongar o ramo do nó
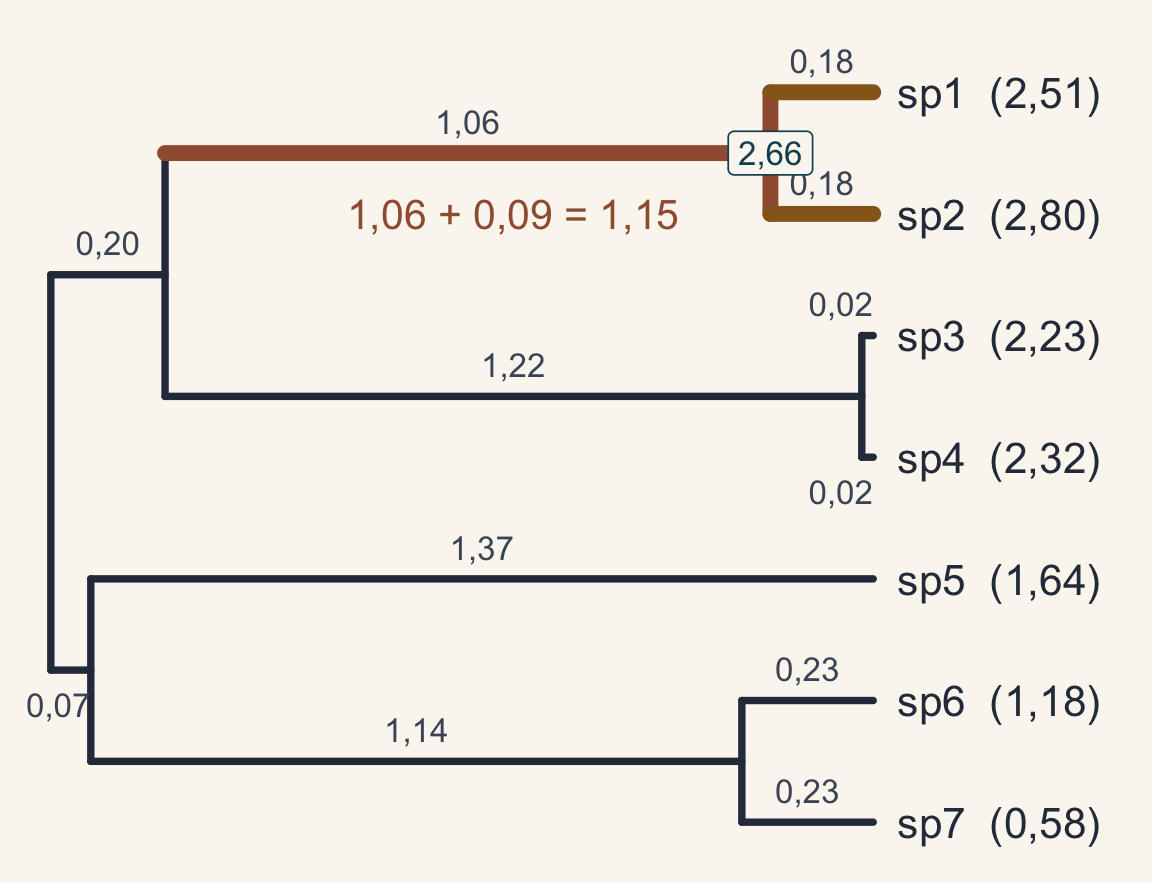
O valor do nó é uma estimativa, com incerteza. Ela entra como um acréscimo ao ramo acima do nó:
\[v_k \leftarrow v_k + \frac{v_1 v_2}{v_1 + v_2}\]
\(1{,}06 + \frac{0{,}18 \cdot 0{,}18}{0{,}36} = 1{,}15\)
Repetir até a raiz
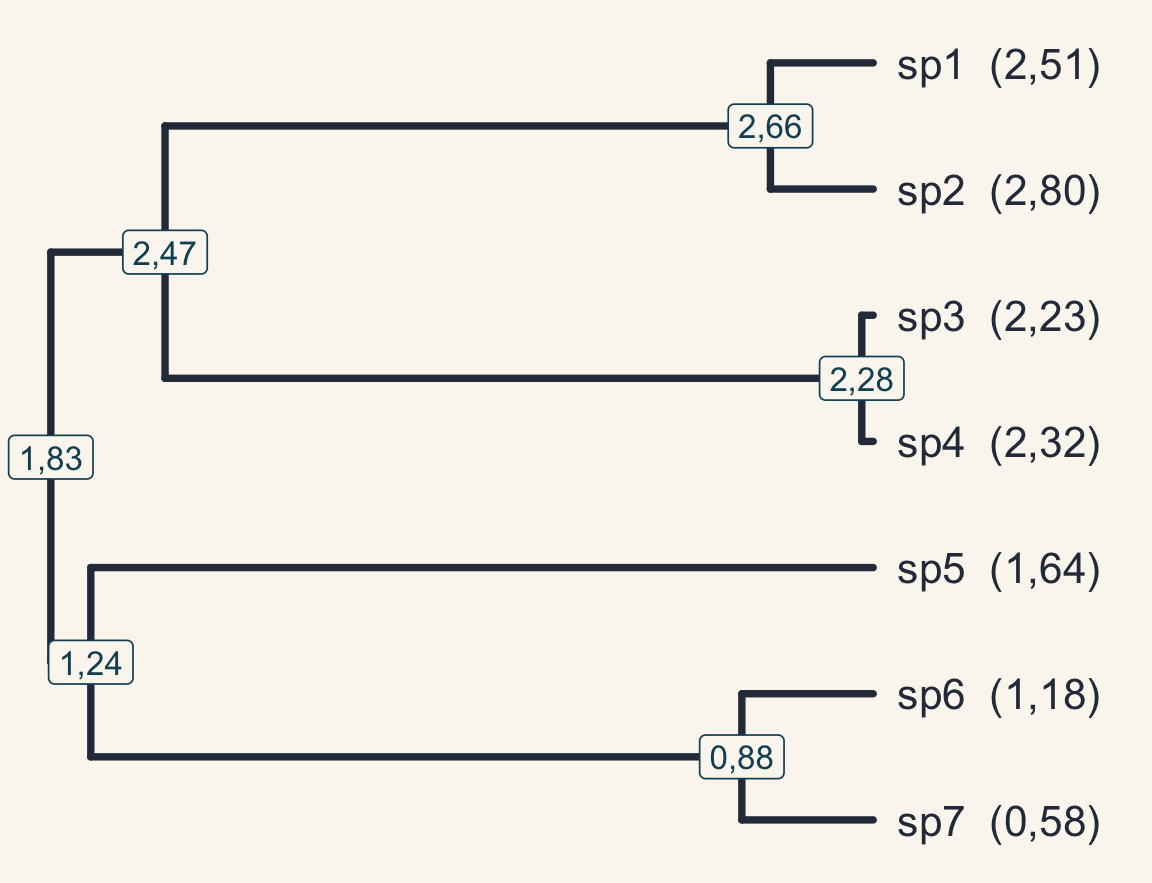
Nó a nó, das pontas para a raiz: 6 contrastes para 7 espécies.
O valor da raiz (1,83) é a estimativa de máxima verossimilhança do estado ancestral sob BM: voltamos a ele na Aula 7.
Regressão dos contrastes pela origem
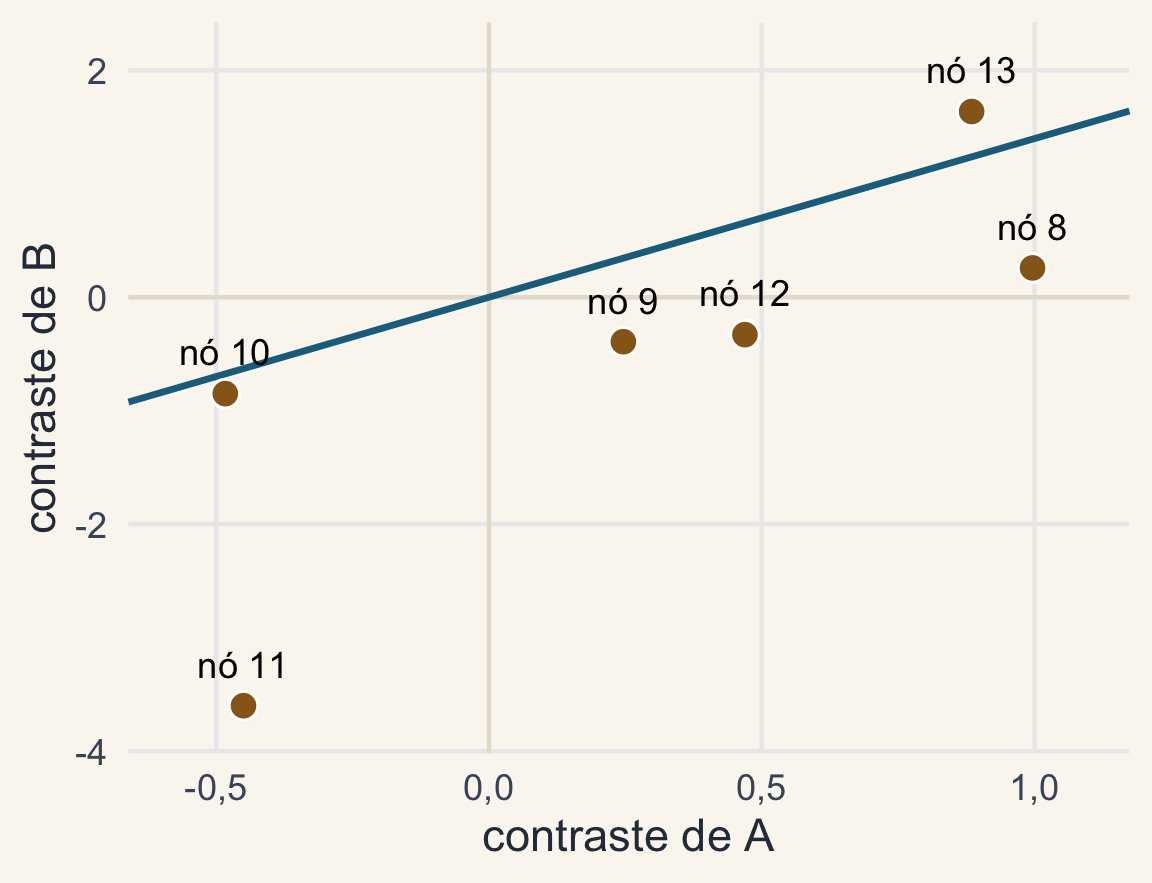
Espécies × contrastes
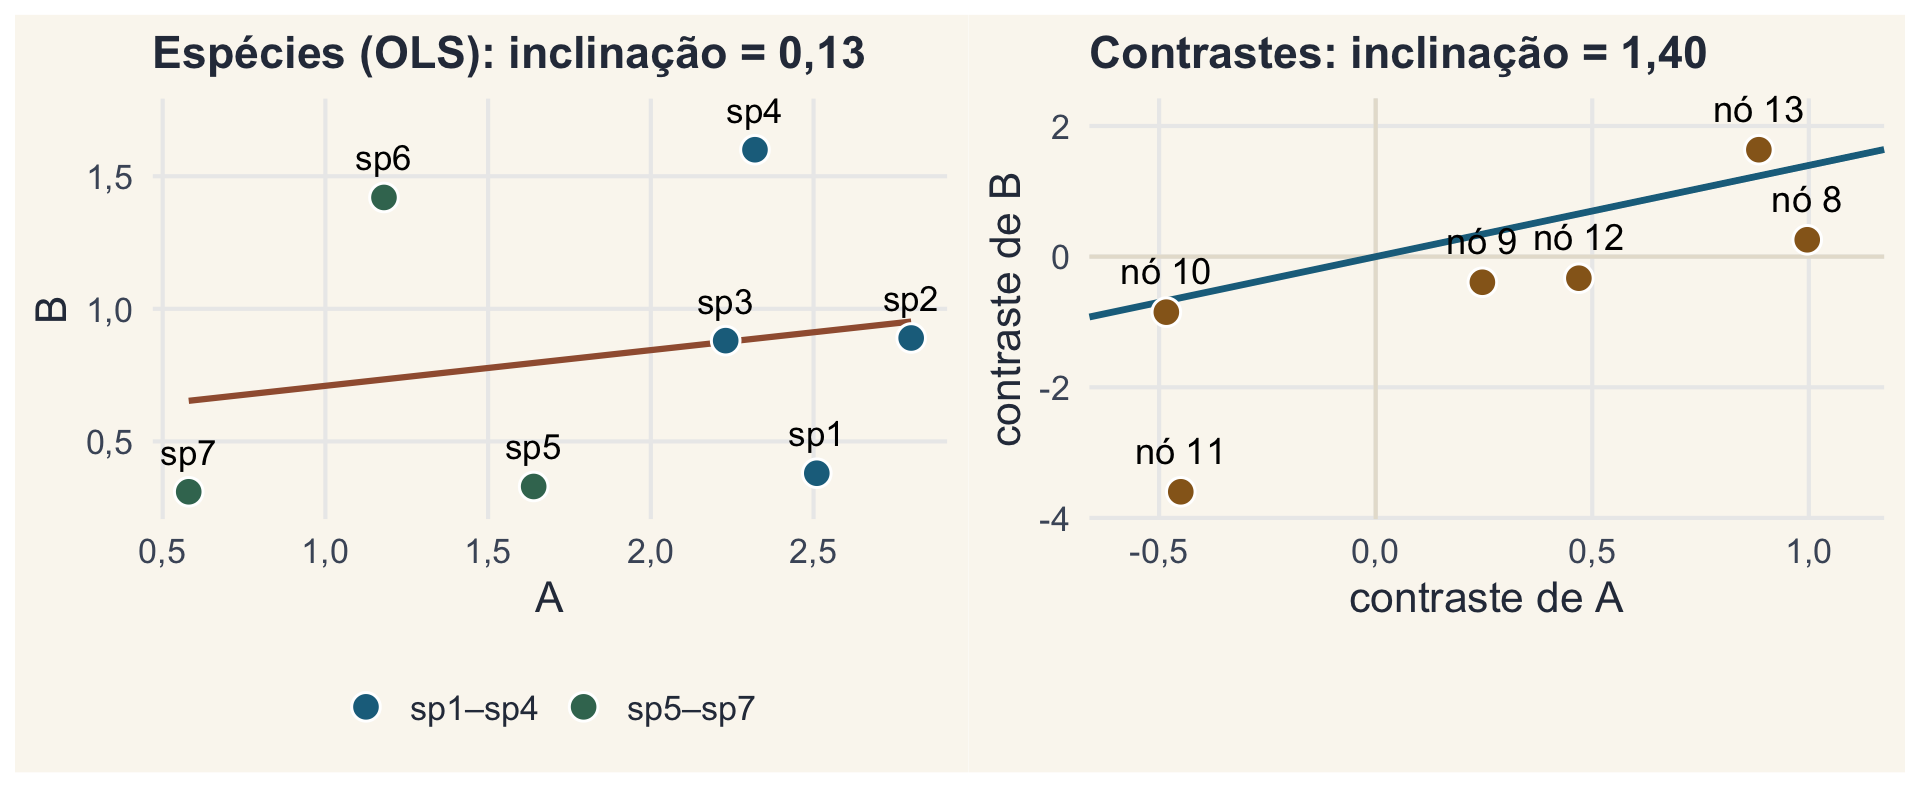
Mesmos dados, conclusões diferentes: com as espécies tratadas como independentes, a inclinação é 0,13; com os contrastes, 1,40.
Pressupostos dos contrastes
- Topologia e comprimentos de ramo corretos
- Evolução por BM (os ramos são a variância esperada)
- Diagnóstico: o |contraste| não deve depender do seu desvio padrão
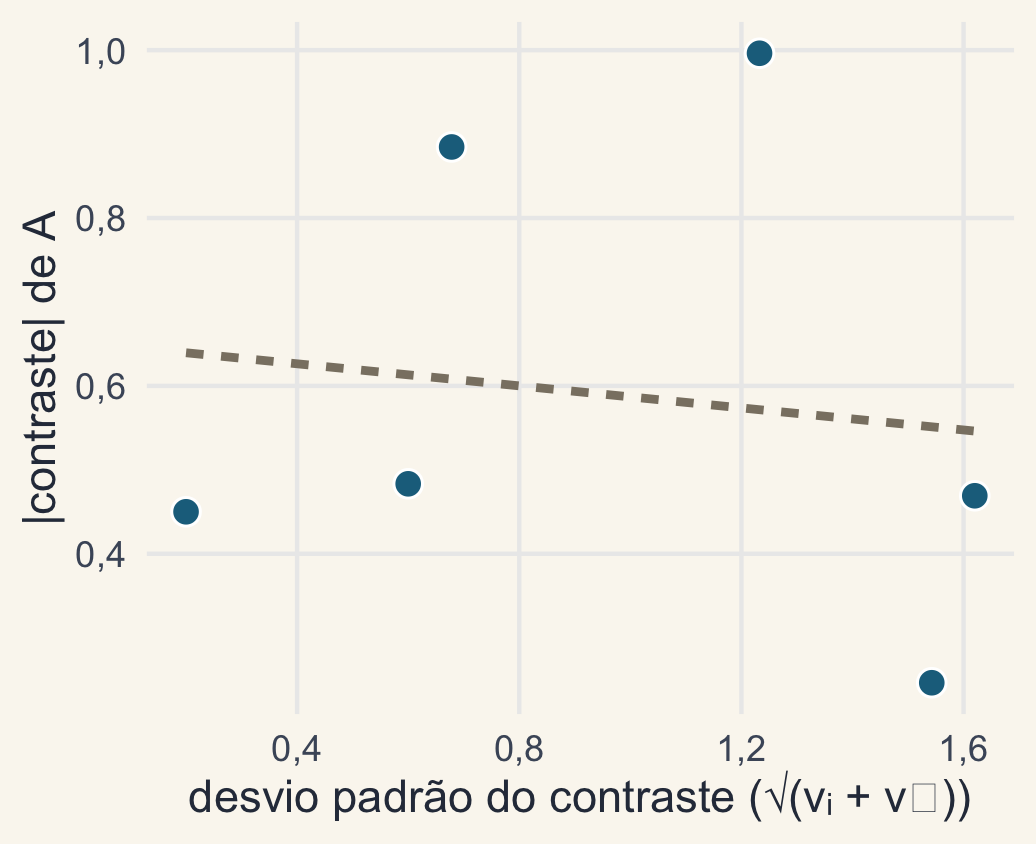
O diagnóstico vem de Garland, Harvey & Ives (1992), Syst. Biol. 41.
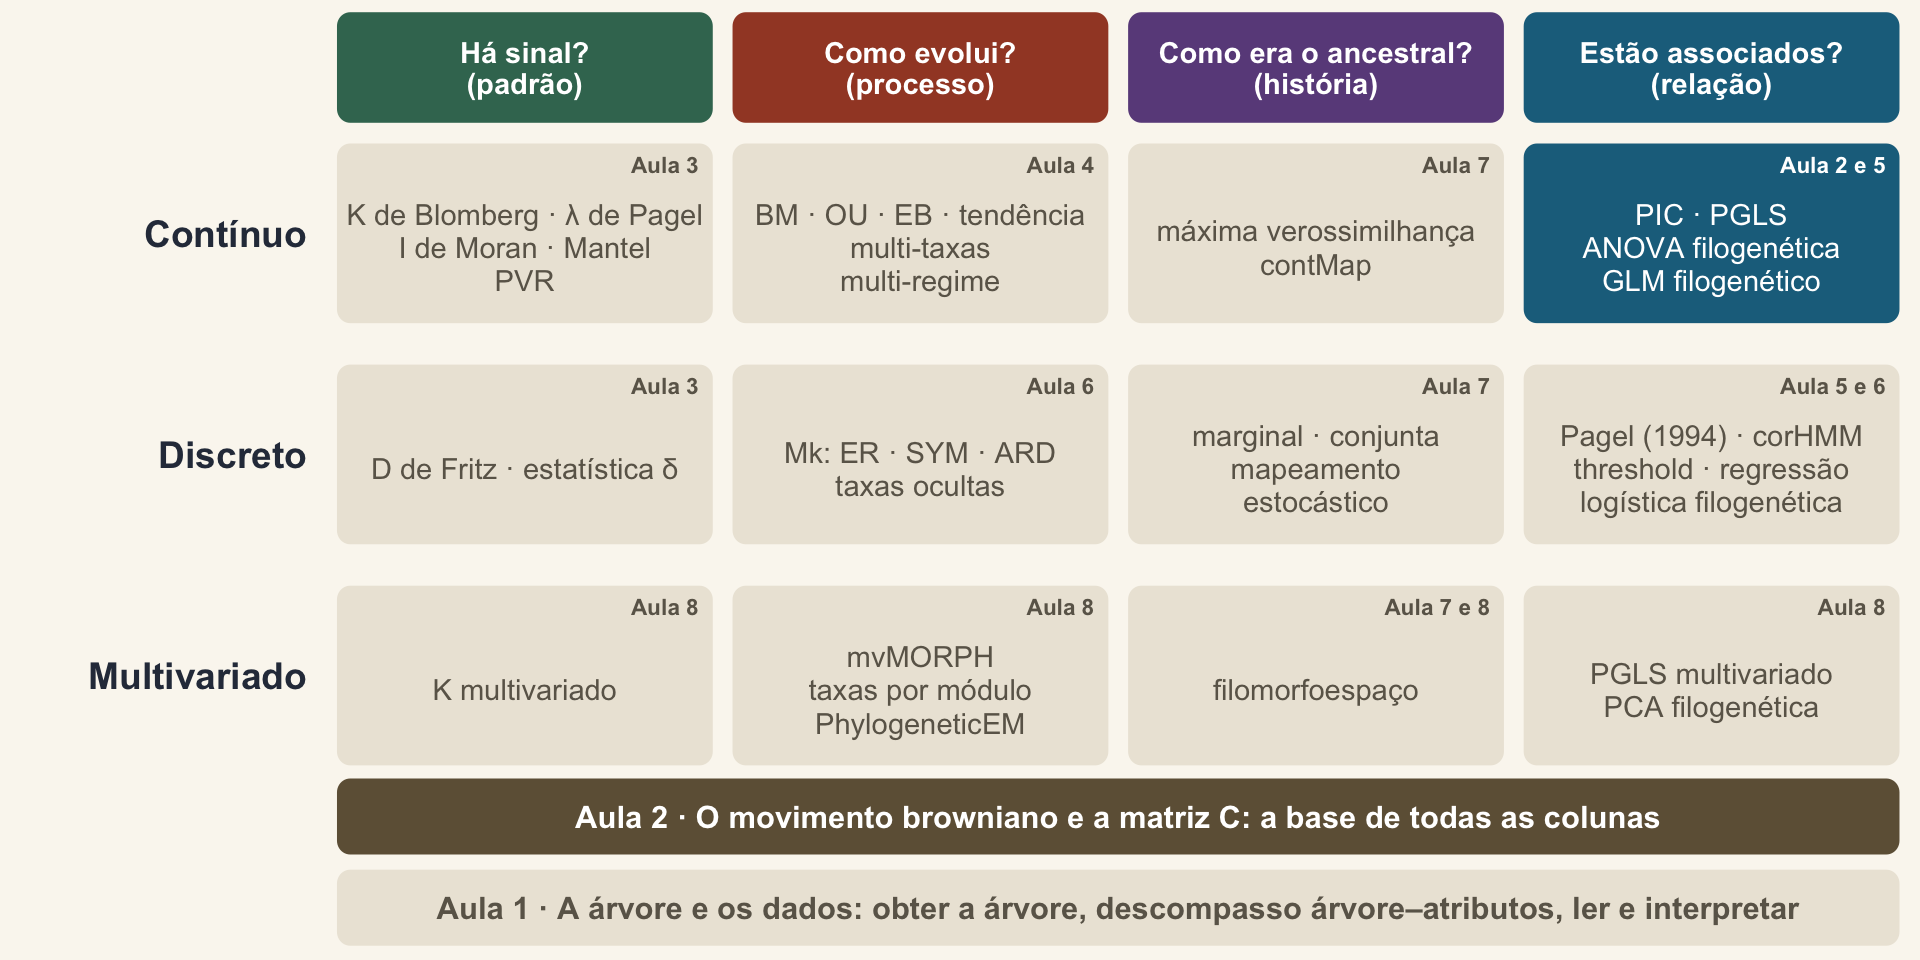
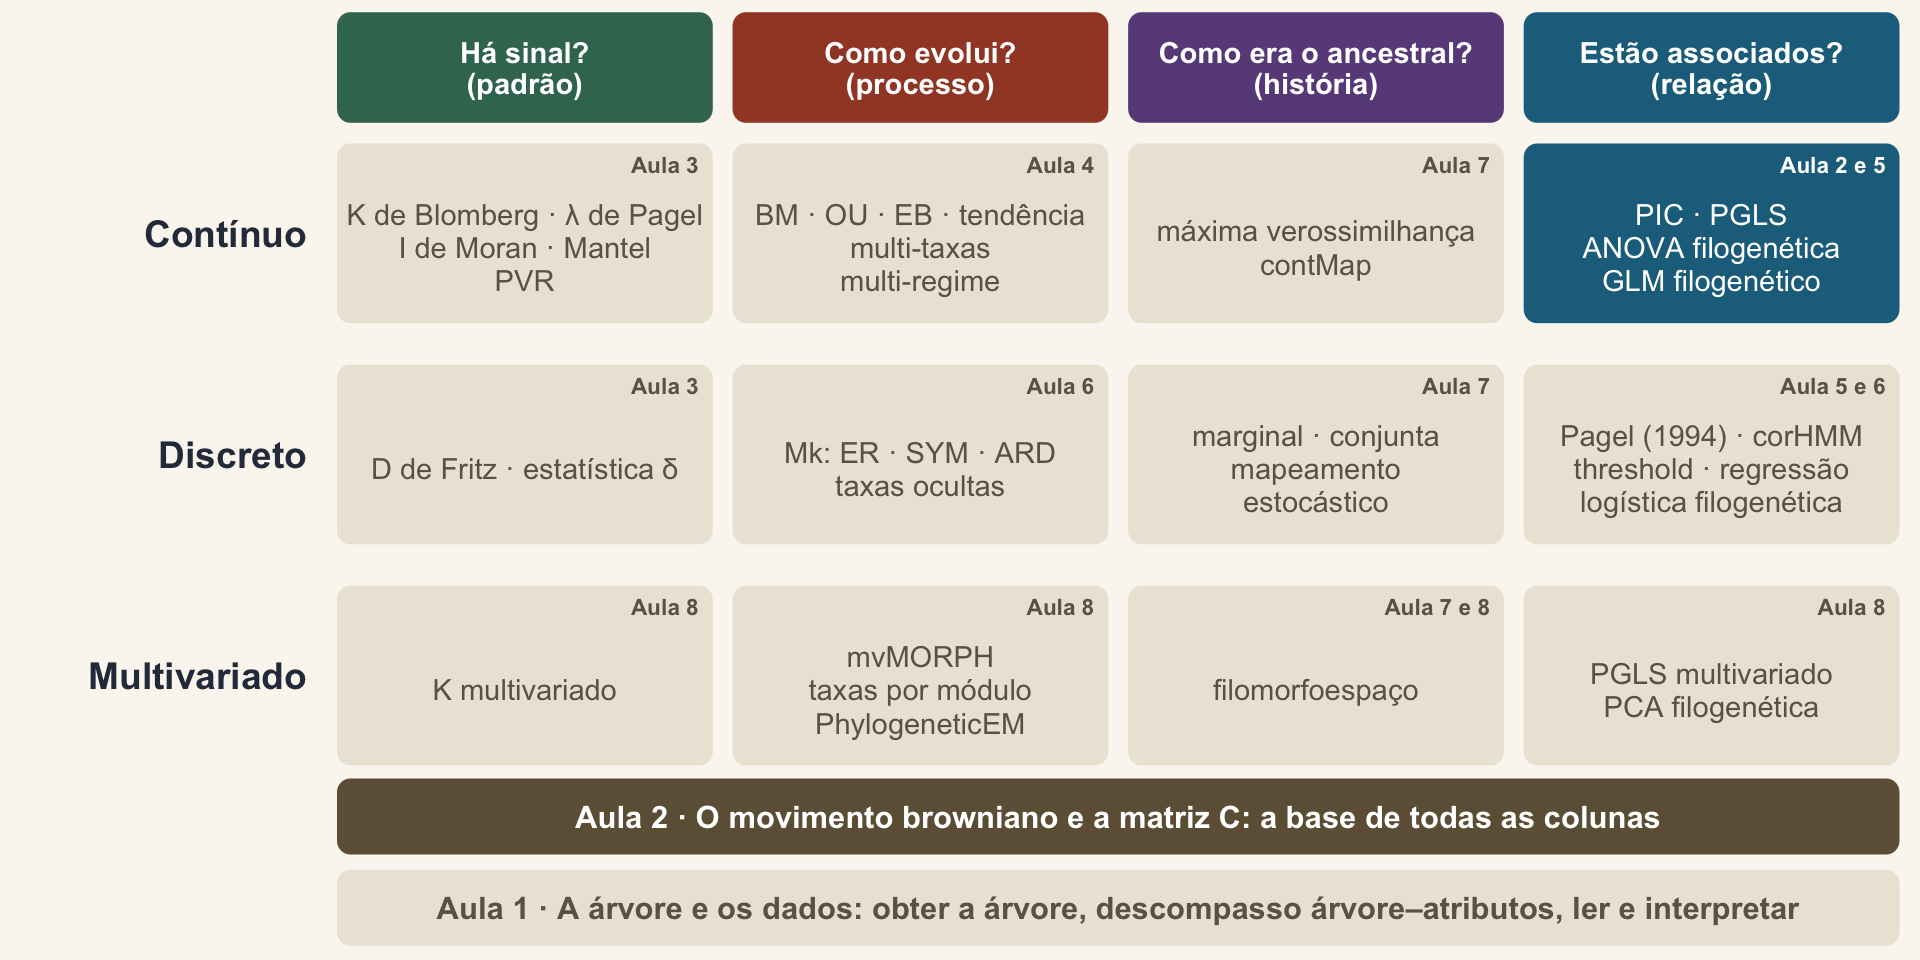
Onde estamos
Agora é com vocês
Teoria peneirada Agora é mão na massa
Almeida Júnior, Cozinha caipira (1895), Pinacoteca do Estado de São Paulo, domínio público, via Wikimedia Commons. Prática: o walkthrough da Aula 2 e o desafio.